Borrador en revisión Actualizado el 07/10/2026
Capítulo 15
Anestésicos intravenosos y anestesia intravenosa total (TIVA)
Matías Agustín Garcia
Residencia de Anestesiología, Hospital Pablo Soria, San Salvador de Jujuy. Capítulo basado en la clase de la residencia «Anestesia intravenosa» (2024) y ampliado con la bibliografía (Manual del Massachusetts General Hospital, 9.ª ed., cap. 12; Miller, 9.ª ed., cap. 23; textos de Masri y de Galeotti).
Este capítulo busca revisor. ¿Sos anestesiólogo y querés revisarlo?
Objetivos de aprendizaje
Al terminar este capítulo, el residente debería poder:
- Explicar por qué un bolo de hipnótico intravenoso actúa en segundos y deja de actuar en minutos (redistribución, tiempo al pico de efecto y semivida sensible al contexto).
- Describir el mecanismo, la farmacocinética, los efectos por sistemas, las dosis y los efectos adversos del propofol, los barbitúricos, las benzodiacepinas, el etomidato, la ketamina y la dexmedetomidina.
- Elegir el inductor según el paciente (shock, hipertensión intracraneal, asma, cardiopatía, porfiria, insuficiencia suprarrenal, paciente ambulatorio, niño sin vía).
- Usar con seguridad el flumazenil y reconocer sus limitaciones.
- Calcular un bolo de carga y una velocidad de infusión en ml/h, y programar una TIVA manual con el esquema de Roberts.
- Explicar cómo funciona una bomba TCI, qué modelo elegir y cuándo apuntar al plasma o al sitio efector.
- Aplicar las recomendaciones de seguridad de la TIVA para prevenir el despertar intraoperatorio.
1. Introducción
Los anestésicos intravenosos son un grupo de fármacos sin parentesco químico que comparten una propiedad: producir hipnosis, es decir, el paso del estado de vigilia al de inconsciencia1. Su uso clásico es la inducción, con un bolo único, para luego mantener la anestesia con un agente inhalatorio. Cuando se administran en infusión continua, también sirven para el mantenimiento: esa es la base de la anestesia intravenosa total (TIVA), en la que todos los componentes de la anestesia general se logran por vía intravenosa1,2.
La anestesia general tiene componentes mandatorios —la abolición de la conciencia y la abolición o disminución de la nocicepción— y componentes facultativos, que se agregan según la cirugía y el paciente: la relajación neuromuscular y la protección neurovegetativa (figura 16.1)3. Ningún fármaco aislado cubre bien todos los componentes; por eso la anestesia moderna es una combinación de fármacos con objetivos clínicos medibles para cada uno.
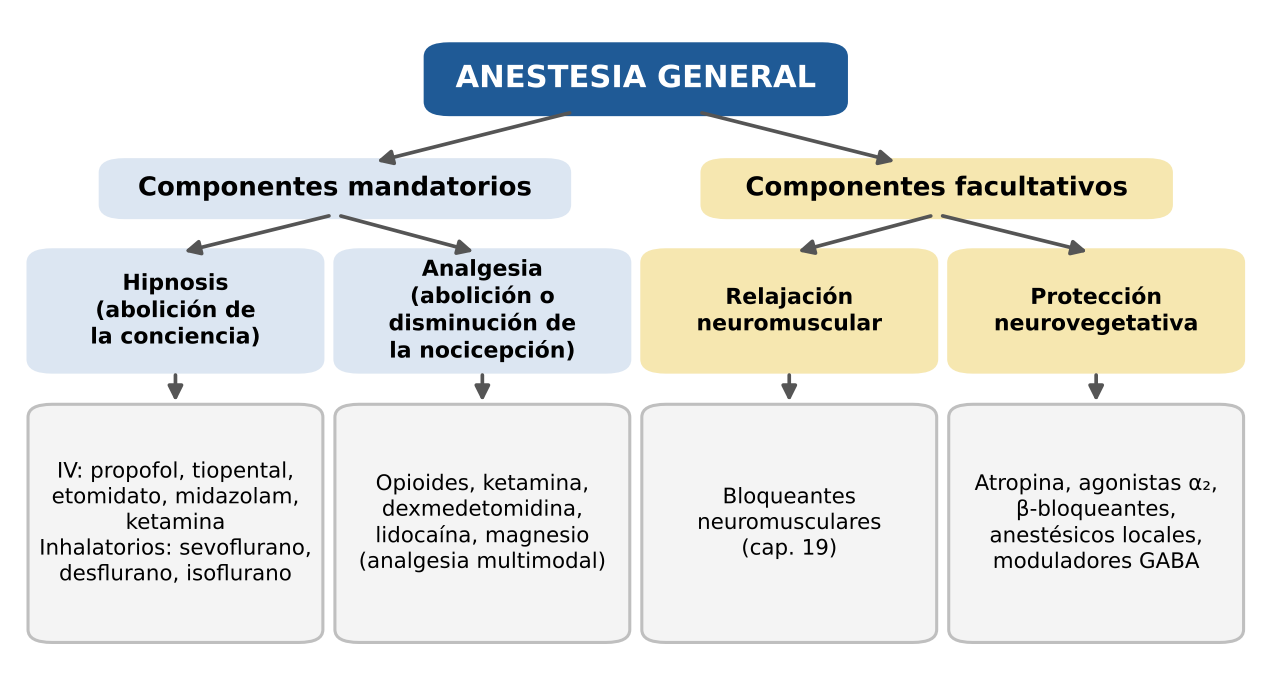
Figura 16.1. Componentes de la anestesia general y fármacos que se usan para lograr cada uno. Los componentes mandatorios están presentes en toda anestesia general; los facultativos dependen de la cirugía y del paciente. Fuente: esquema original elaborado a partir de la clase de la residencia3.
El anestésico intravenoso ideal tendría un inicio rápido y suave, una recuperación rápida y predecible aun después de infusiones largas, estabilidad hemodinámica y respiratoria, analgesia, ausencia de dolor a la inyección y de efectos excitatorios, metabolismo independiente del hígado y del riñón, metabolitos inactivos, y sería barato y estable en solución. Ninguno reúne todo: cada uno tiene un perfil que lo hace preferible en ciertos escenarios, y conocer esos perfiles es el objetivo de este capítulo4,5.
2. Principios comunes a los anestésicos intravenosos
Los conceptos de farmacocinética y farmacodinámica se desarrollaron en el capítulo 15. Aquí se repasan los que explican el comportamiento clínico de los hipnóticos intravenosos.
2.1 Dónde actúan
La mayoría de los hipnóticos actúan sobre el receptor GABA-A, un canal de cloro formado por cinco subunidades (habitualmente dos α, dos β y una γ). El ácido γ-aminobutírico (GABA) se une entre las subunidades α y β, abre el canal, entra cloro y la neurona se hiperpolariza, lo que la vuelve refractaria a los estímulos. El propofol, los barbitúricos y el etomidato se unen a sitios propios de la subunidad β y potencian la corriente inducida por el GABA; a concentraciones altas pueden abrir el canal aun sin GABA (activación directa). Las benzodiacepinas se unen en la interfase α–γ₂ y solo aumentan la frecuencia de apertura del canal cuando hay GABA presente, lo que explica su efecto techo3,4,6.
La ketamina es la excepción: bloquea de forma no competitiva el receptor de glutamato tipo NMDA, en un sitio dentro del poro. La dexmedetomidina no actúa sobre canales iónicos, sino sobre el receptor adrenérgico α₂, acoplado a proteínas Gi/o (figura 16.2)4,5.
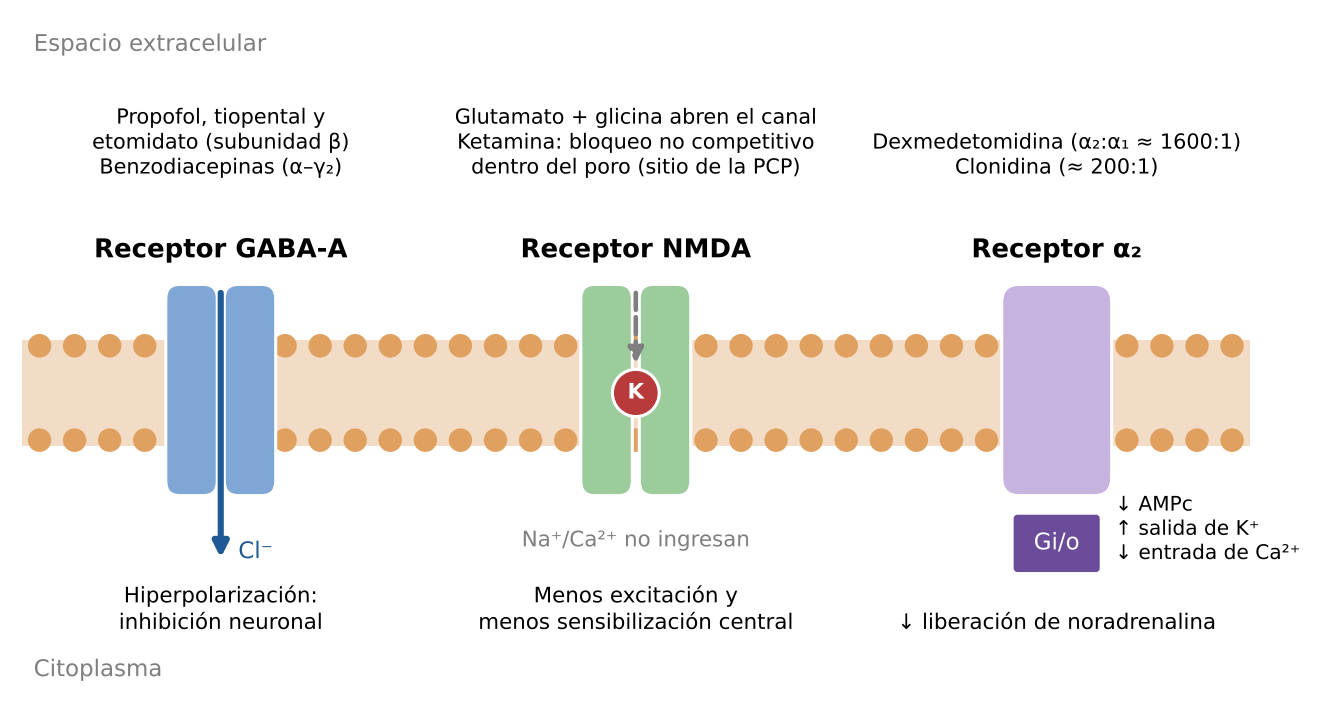
Figura 16.2. Principales sitios de acción de los anestésicos intravenosos. El receptor GABA-A es la diana del propofol, los barbitúricos, el etomidato y las benzodiacepinas (que se unen a sitios distintos); la ketamina bloquea el canal del receptor NMDA (K) y la dexmedetomidina activa el receptor α₂, acoplado a proteínas Gi/o. PCP, fenciclidina. Fuente: esquema original (concepto de la figura de Van Hemelrijck y White usada en la clase)3,4.
2.2 Por qué actúan rápido y por qué el efecto termina: la redistribución
Después de un bolo intravenoso, el fármaco liposoluble llega primero a los órganos que reciben la mayor parte del gasto cardíaco: el grupo rico en vasos (cerebro, corazón, hígado y riñones), que representa menos del 10 % del peso corporal y recibe alrededor del 75 % del flujo. La concentración cerebral sube en un tiempo de circulación brazo-cerebro y el paciente pierde la conciencia en 30–60 segundos. Mientras tanto, el fármaco sigue llegando al músculo, que tiene más masa pero menos flujo; a medida que el músculo lo capta, la concentración plasmática cae por debajo de la cerebral y el fármaco sale del cerebro: el paciente despierta. Ese fenómeno es la redistribución, y es la causa del fin del efecto de una dosis única de tiopental, propofol, etomidato o ketamina; el metabolismo y la eliminación todavía no han ocurrido en ese momento (figura 16.3)1,5,7.
La grasa, con muy poco flujo, capta el fármaco lentamente durante horas. Con dosis repetidas o infusiones, los tejidos periféricos se van llenando, la redistribución deja de ser eficaz y la recuperación pasa a depender del metabolismo. Por eso un fármaco «de acción corta» tras un bolo puede tener un efecto muy prolongado tras una infusión: es lo que ocurre con el tiopental1,4.
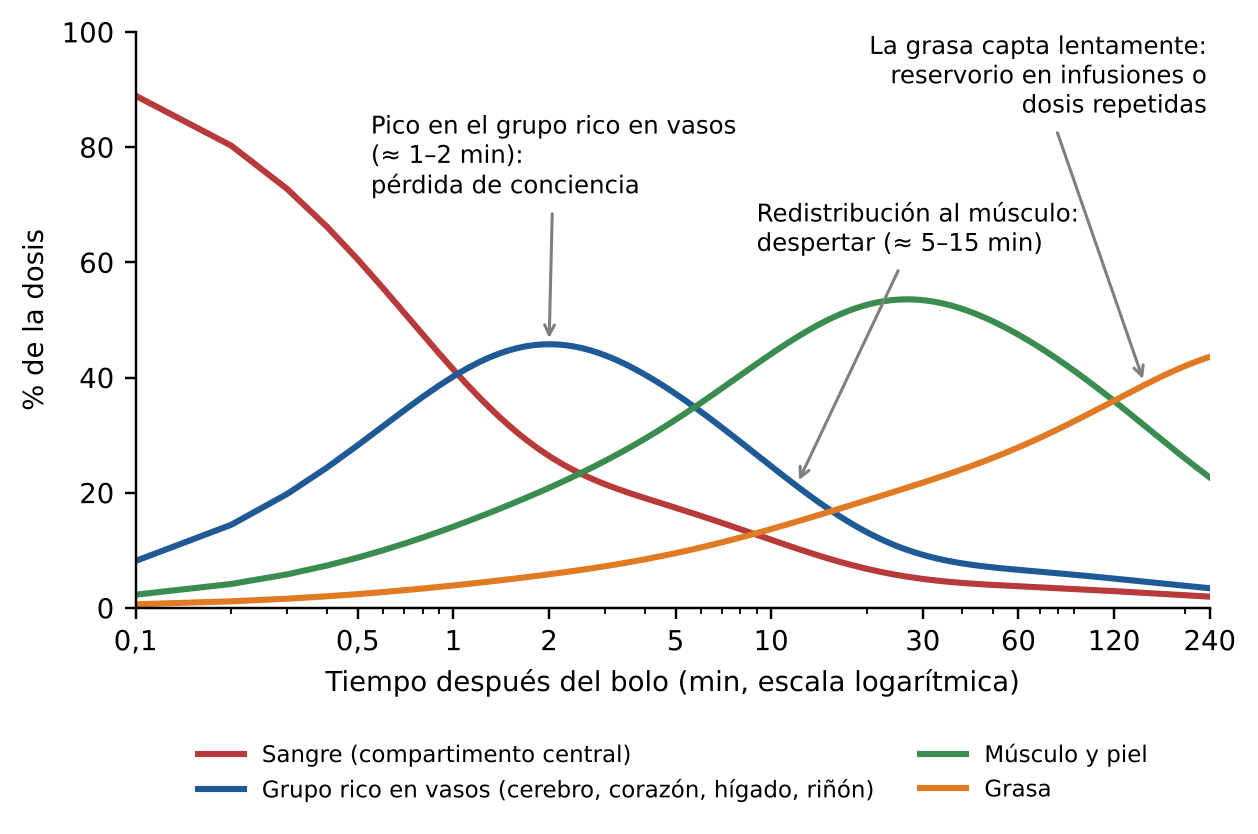
Figura 16.3. Redistribución de un bolo de un hipnótico liposoluble del tipo del tiopental. Porcentaje de la dosis en la sangre, el grupo rico en vasos, el músculo y la grasa. El pico en el grupo rico en vasos coincide con la pérdida de conciencia; el despertar se produce cuando el músculo capta el fármaco y la concentración en el cerebro cae. Fuente: simulación didáctica original con un modelo fisiológico de flujo limitado (concepto de Price, 1960)7; los valores son ilustrativos.
2.3 Tiempo al pico de efecto y ke0
La concentración plasmática no es la concentración en el sitio de acción. Entre ambas hay un retraso que se describe con la constante de equilibrio ke0 o, de forma más intuitiva, con la t½ke0 (0,693/ke0): el tiempo que tarda la concentración en el sitio efector en alcanzar la mitad de la plasmática si esta se mantuviera constante. En la práctica importa el tiempo al pico de efecto después de un bolo, que es propio de cada fármaco (tabla 16.1). Tiene dos consecuencias: el intervalo entre dosis de rescate debe ser al menos el tiempo al pico (con el midazolam, esperar 4–5 minutos antes de repetir) y, en una inducción, conviene que el pico del opioide coincida con el de la laringoscopía2.
Tabla 16.1. Tiempo al efecto máximo y t½ke0 de los fármacos intravenosos más usados
Fármaco | Tiempo al efecto máximo tras un bolo (min) | t½ke0 (min) |
|---|---|---|
Tiopental | 1,7 | 1,5 |
Etomidato | 2 | 1,5 |
Propofol | 2,2 | 2,3 |
Midazolam | 2,8 | 5,6 |
Remifentanilo | 1,6 | 1,2 |
Alfentanilo | 1,4 | 1,1 |
Fentanilo | 3,6 | 5,8 |
Sufentanilo | 5,6 | 5,8 |
Morfina | 15 | 17,7 |
Los valores dependen del modelo y del criterio de efecto con que se midieron; sirven para comparar entre fármacos. Fuente: Galeotti2, adaptado de Miller.
2.4 Semivida sensible al contexto
La semivida de eliminación (t½β) no predice la recuperación después de una infusión. La semivida sensible al contexto es el tiempo que tarda la concentración plasmática en caer un 50 % después de suspender una infusión que mantuvo una concentración constante; el «contexto» es la duración de esa infusión5,8. Para el propofol se mantiene corta aun después de muchas horas, porque el fármaco que vuelve de los tejidos periféricos se elimina rápido; para el fentanilo o el tiopental crece de forma marcada (figura 16.4). Como dato de referencia, la del midazolam es de unos 50–60 minutos tras 3–5 horas de infusión6 y la de la dexmedetomidina pasa de unos 4 minutos tras 10 minutos de infusión a unos 250 minutos tras 8 horas4. Para predecir el despertar, a veces es más útil el tiempo de decremento del 80 % o el tiempo hasta una concentración de despertar, que se vio en capítulos anteriores.
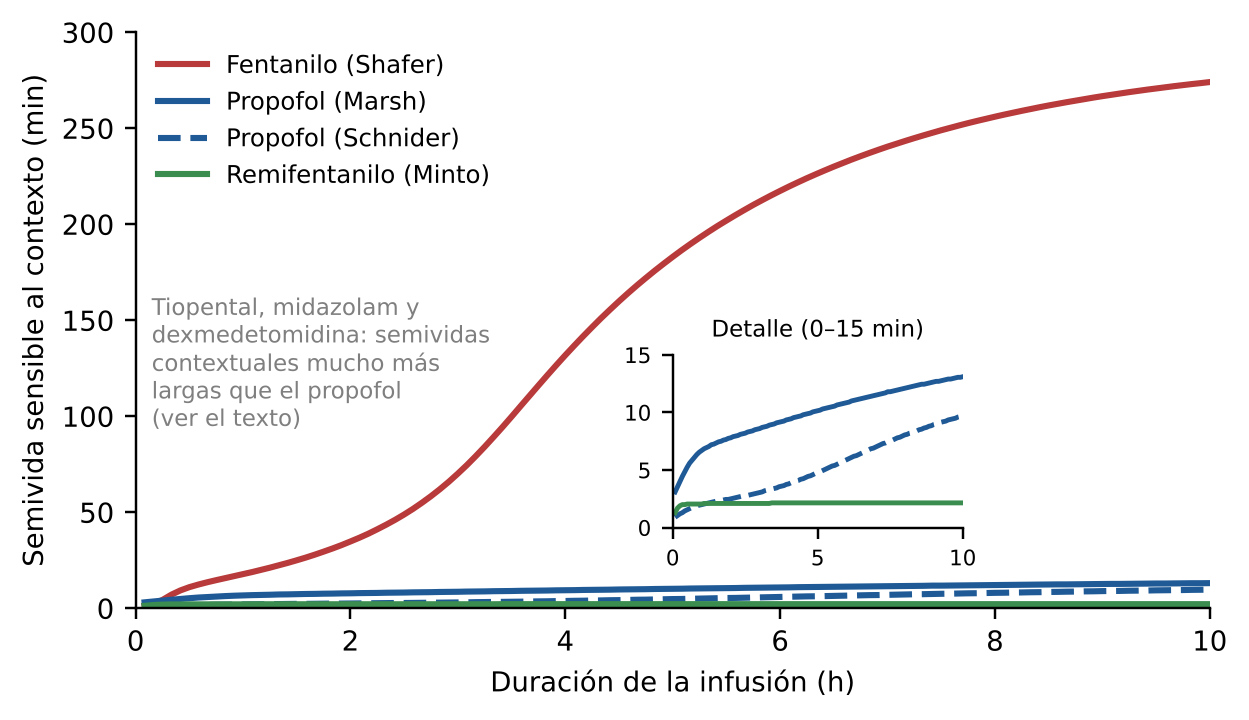
Figura 16.4. Semivida sensible al contexto en función de la duración de la infusión. En el recuadro, detalle de la escala de 0 a 15 minutos para el propofol y el remifentanilo. Fuente: simulación original con los modelos publicados de Marsh y de Schnider (propofol), Shafer (fentanilo) y Minto (remifentanilo), para un adulto de 70 kg, 170 cm y 40 años9–12; concepto de Hughes y col.8
2.5 Qué modifica la dosis
La misma dosis por kilo produce efectos muy distintos según el paciente. Los factores principales son:
- Edad. Con los años disminuyen el volumen central y la depuración, y aumenta la sensibilidad cerebral: en mayores de 80 años la dosis de inducción de propofol es alrededor de la mitad de la de un adulto joven3,4.
- Gasto cardíaco y volemia. En el shock, una fracción mayor del gasto va al cerebro y el volumen central es menor: la concentración pico es más alta y el efecto, mayor. Además, el inicio es más lento porque la circulación es más lenta, lo que invita a repetir dosis antes de tiempo4,5.
- Proteínas plasmáticas. Los hipnóticos se unen mucho a la albúmina; en la hipoalbuminemia, la acidosis o con fármacos que compiten, la fracción libre y el efecto aumentan4,6.
- Composición corporal. En el obeso, la dosis de inducción se calcula con el peso magro (lo que determina el volumen central y el gasto cardíaco), mientras que el mantenimiento y los fármacos muy liposolubles se acumulan en la grasa4,13.
- Interacciones. Los opioides, las benzodiacepinas y los demás hipnóticos actúan en sinergia: la premedicación o la coinducción reducen la dosis necesaria (figura 16.12)3,14.
- Velocidad de inyección. Una inyección rápida produce un pico mayor y más efectos adversos (apnea, hipotensión, bradicardia); una inyección lenta permite titular, a costa de una inducción más larga1,5.
3. Propofol
3.1 Características y presentación
El propofol (2,6-diisopropilfenol) es un alquilfenol muy liposoluble e insoluble en agua. Se presenta como una emulsión blanca lechosa de aceite en agua, al 1 % (10 mg/ml) y al 2 % (20 mg/ml), que contiene aceite de soja, glicerol y lecitina de huevo purificada; es estable a temperatura ambiente y no es fotosensible. Algunas formulaciones usan triglicéridos de cadena media y larga (MCT/LCT), que reducen la fracción libre en la fase acuosa y el dolor a la inyección1,3,5.
La emulsión lipídica es un excelente medio de cultivo. Aunque se agregan antimicrobianos (EDTA, metabisulfito, alcohol bencílico, según el fabricante), se describieron sepsis y brotes por contaminación. Debe cargarse con técnica aséptica, rotularse con fecha y hora, y desecharse a las 6 horas de abierto; si se diluye, solo con dextrosa al 5 %1,5.
3.2 Farmacocinética
Tras un bolo, la pérdida de conciencia ocurre en 20–45 segundos y el efecto dura 3–10 minutos según la dosis3,5. Se une a proteínas en un 97–99 %. Sigue un modelo tricompartimental: una semivida de distribución inicial de 2–8 minutos, una de distribución lenta de 30–70 minutos y una de eliminación de 4 a 23 horas, que refleja el regreso lento del fármaco desde la grasa y que no tiene relevancia clínica para el despertar1,3. (a menos claro que hagamos TIVA en largas cirugías)
Se metaboliza en el hígado por glucuronidación y por oxidación a 2,6-diisopropil-1,4-quinol, que luego se conjuga; los metabolitos son inactivos y se eliminan por la orina, que en raras ocasiones toma un color verdoso. Su depuración (20–30 ml/kg/min) supera el flujo hepático, lo que indica metabolismo extrahepático (riñón y, en menor medida, pulmón); por eso su cinética cambia poco en la insuficiencia hepática1,3,4. A concentraciones sedantes, el midazolam aumenta las concentraciones plasmáticas de propofol alrededor de un 25 %3.
Su semivida sensible al contexto es menor de 40 minutos aun después de 8 horas de infusión (figura 16.4); en la práctica, después de 3 horas de infusión el paciente recupera la conciencia en unos 10–15 minutos. Ese perfil lo convirtió en el hipnótico de referencia de la TIVA1,8.
3.3 Farmacodinámica
Sistema nervioso central. Produce una depresión no selectiva: hipnosis, sedación y amnesia a dosis subhipnóticas. Disminuye el consumo metabólico cerebral de oxígeno (CMRO₂), el flujo sanguíneo cerebral (FSC) y la presión intracraneal (PIC), con conservación de la autorregulación y de la reactividad al CO₂; la presión de perfusión cerebral puede caer si la presión arterial media baja mucho. Es anticonvulsivante, aunque puede producir movimientos excitatorios no epilépticos. Tiene un efecto antiemético propio a dosis subhipnóticas (10–20 mg) y también es antipruriginoso. En el EEG produce una oscilación alfa frontal sobre un fondo de ondas lentas; a dosis altas, brote-supresión (capítulo 8). Deprime poco los potenciales evocados y menos que los halogenados, por lo que es de elección cuando se monitorizan potenciales motores. Al despertar es frecuente cierta euforia3–5.
Sistema cardiovascular. Disminuye la precarga, la poscarga y la contractilidad: vasodilatación arterial y venosa con inotropismo negativo. La presión arterial cae un 25–40 % tras la dosis de inducción, más que con el tiopental, y la caída es mayor en el hipovolémico, el anciano, el cardiópata y cuando se inyecta rápido. Como además atenúa el reflejo barorreceptor, la frecuencia cardíaca no sube para compensar y puede haber bradicardia, a veces intensa1,3,5.
Sistema respiratorio. A dosis de inducción produce apnea dependiente de la dosis y de la velocidad de inyección. Disminuye el volumen corriente y la frecuencia respiratoria y deprime la respuesta ventilatoria a la hipoxia y a la hipercapnia. Deprime con eficacia los reflejos de la vía aérea superior (alrededor de 2,5 mg/kg), lo que facilita la colocación de una máscara laríngea y, en algunos casos, la intubación sin relajante; no produce broncoconstricción1,3,5.
3.4 Dosis y administración
La dosis de inducción en el adulto es de 1,5–2,5 mg/kg; lo que la determina es la edad, la masa magra y la volemia central. En el anciano o el paciente con compromiso hemodinámico conviene inyectar dosis menores de forma escalonada; los niños necesitan dosis por kilo mayores (2,5–3,5 mg/kg). La premedicación con una benzodiacepina o un opioide reduce la dosis, y la profundidad puede guiarse con un monitor de EEG procesado. El mantenimiento manual es de 100–200 µg/kg/min (6–12 mg/kg/h) y la sedación, de 25–75 µg/kg/min (tabla 16.2); los esquemas de TIVA se desarrollan en la sección 112,3,5.
Para la sedación prolongada (días) en terapia intensiva es una buena opción, teniendo en cuenta la hipotensión, la carga lipídica (1,1 kcal/ml) y la posibilidad de tolerancia. Se desaconseja para la sedación prolongada en niños y en pacientes con requerimientos crecientes de vasopresores3.
Tabla 16.2. Dosis orientativas de los anestésicos intravenosos en el adulto
Fármaco | Inducción | Mantenimiento (infusión) | Sedación |
|---|---|---|---|
Propofol | 1,5–2,5 mg/kg IV | 100–200 µg/kg/min (6–12 mg/kg/h) | 25–75 µg/kg/min; bolos de 10–20 mg |
Tiopental | 3–5 mg/kg IV | No recomendado (50–100 mg cada 10–12 min) | — |
Midazolam | 0,1–0,3 mg/kg IV (según prueba de sensibilidad) | 0,5–2 µg/kg/min | 0,5–1 mg IV repetidos; 0,07–0,1 mg/kg IM |
Etomidato | 0,2–0,3 mg/kg IV | No (inhibición suprarrenal) | — |
Ketamina | 1–2 mg/kg IV; 4–6 mg/kg IM | 15–75 µg/kg/min | 0,1–0,5 mg/kg IV; 2–4 mg/kg IM |
Dexmedetomidina | — | 0,2–0,7 µg/kg/h (hasta 1–1,4 en sedación) | Carga opcional de 0,5–1 µg/kg en 10 min |
Las dosis se reducen en el anciano, el hipovolémico, el paciente con compromiso hemodinámico y cuando se combinan fármacos; siempre se titulan según el efecto. Fuente: Massachusetts General Hospital5, Miller4, la clase3 y Galeotti2.
3.5 Efectos adversos
- Dolor a la inyección. Aparece en hasta el 70 % de los pacientes. Se reduce inyectando en una vena grande, usando formulaciones MCT/LCT o con lidocaína: 0,5 mg/kg IV con un torniquete proximal durante 1–2 minutos antes del propofol (el método más eficaz) o 20 mg de lidocaína mezclados con 200 mg de propofol3,5.
- Movimientos excitatorios. Mioclonías, hiperreflexia, movimientos coreoatetoides y, raramente, opistótonos; no son convulsiones. También puede haber hipo3,5.
- Hipotensión y bradicardia, como se describió; la bradicardia extrema se asocia con la inyección rápida1,3.
- Hipersensibilidad. La anafilaxia al propofol es rara. Durante años se la contraindicó en los alérgicos al huevo o a la soja, pero la lecitina proviene de la yema (los alérgenos del huevo están sobre todo en la clara) y el aceite de soja está refinado: en un estudio de 99 adultos alérgicos al huevo, la soja o el maní no hubo reacciones, y hoy esas alergias no se consideran una contraindicación15.
- Alteraciones lipídicas. Se usa con precaución en la hipertrigliceridemia y la pancreatitis; en infusiones largas hay que controlar los triglicéridos5.
- Contaminación bacteriana, por la emulsión lipídica (ver 3.1).
- Abuso. Por su efecto euforizante, se describió su uso indebido por personal de salud; los viales deben controlarse.
3.6 Síndrome de infusión de propofol
Es una complicación rara y con frecuencia mortal que se presenta sobre todo en pacientes críticos (por lo general no en niños, salvo en sedaciones prolongadas) que reciben infusiones de dosis altas durante tiempos largos; el umbral clásico es de más de 4 mg/kg/h durante más de 48 horas, aunque se describieron casos con dosis menores y a las pocas horas3,5,16. Se cree que el propofol altera la oxidación de los ácidos grasos y la cadena respiratoria mitocondrial. Se manifiesta con una bradicardia aguda refractaria que puede progresar a asistolia, acompañada de uno o más de: acidosis metabólica (con lactato elevado), rabdomiólisis, hiperpotasemia, hipertrigliceridemia, hepatomegalia o esteatosis, insuficiencia renal e insuficiencia cardíaca; en el ECG puede verse un patrón similar al de Brugada. Los factores de riesgo son la enfermedad crítica, las catecolaminas, los corticoides, el aporte insuficiente de hidratos de carbono y las enfermedades mitocondriales. El tratamiento consiste en suspender el propofol y dar soporte (incluidas la hemodiálisis y la asistencia circulatoria)3,16.
4. Barbitúricos
4.1 Características
Los barbitúricos se dividen en oxibarbitúricos y tiobarbitúricos. Para la inducción se usaron el tiopental y el tiamilal (tiobarbitúricos) y el metohexital (oxibarbitúrico). El tiopental sódico es un hipnótico liposoluble que se presenta como polvo; se reconstituye con agua estéril, solución fisiológica o dextrosa al 5 % al 2,5 %, y la solución resultante es muy alcalina (pH > 10). Por eso precipita con fármacos ácidos —relajantes como el rocuronio, el vecuronio, el atracurio o la succinilcolina—, lo que puede obstruir la vía venosa: hay que lavar la vía entre ambos o usar llaves distintas3,5. El tiopental ya no está disponible en los Estados Unidos5; en nuestro medio todavía se usa, aunque cada vez menos. Por ejemplo, en la provincia de Jujuy ya no se dispone en quirófanos del mismo al momento de escribir la primera edición (2026).
4.2 Farmacocinética
Produce inconsciencia en 10–45 segundos, con efecto máximo alrededor del minuto. Se une a la albúmina (75–85 %) y solo la fracción libre atraviesa la barrera hematoencefálica; como es un ácido débil (pKa ≈ 7,6), la acidosis aumenta la fracción no ionizada y el efecto1,3,4. Sigue un modelo tricompartimental con una fase de distribución rápida (2–4 minutos) y otra lenta: la concentración plasmática cae rápidamente y el paciente despierta a los 5–15 minutos por redistribución, cuando todavía queda la mayor parte de la dosis en el cuerpo1,3,7.
El metabolismo es hepático, por oxidación, y lento: alrededor del 10–15 % de la dosis por hora. Debe metabolizarse completamente antes de eliminarse, porque la fracción no ionizada que se filtra se reabsorbe en los túbulos; la alcalinización de la orina aumenta su eliminación y la acidosis la prolonga. Una pequeña parte se transforma en pentobarbital, un metabolito activo de vida media más larga. Con dosis altas el metabolismo se satura y la cinética deja de ser de primer orden. Las dosis múltiples o las infusiones producen sedación prolongada: su semivida sensible al contexto es de unos 80 minutos tras 2 horas de infusión y sigue creciendo, por lo que no sirve para la TIVA1,3,5. La dosis varía con el shock hemorrágico, el gasto cardíaco, la masa magra, el sexo y la edad; el despertar puede demorarse en el anciano por la mayor sensibilidad del SNC3.
El metohexital tiene una depuración mayor y una recuperación más rápida que el tiopental, pero produce más mioclonías e hipo y puede activar focos epileptógenos; por eso es el fármaco de referencia para la terapia electroconvulsiva. En niños se usó por vía rectal (20–25 mg/kg)3,5.
4.3 Farmacodinámica
Mecanismo. Potencian la corriente de cloro inducida por el GABA mediante su unión a la subunidad β del receptor GABA-A y, a concentraciones altas, lo activan directamente; además inhiben la transmisión excitatoria a través de receptores nicotínicos y de glutamato (AMPA y NMDA)1,3,5.
Sistema nervioso central. Producen una depresión dependiente de la dosis, desde la sedación hasta la inconsciencia; no son analgésicos, y a dosis bajas podrían incluso disminuir el umbral del dolor. Causan vasoconstricción cerebral y reducen el CMRO₂ hasta un 55 % (cuando el EEG queda isoeléctrico), el FSC y la PIC, con autorregulación conservada. Dan cierta protección ante la isquemia cerebral focal (no global); la supresión metabólica que logran es solo la de la actividad eléctrica, mientras que la hipotermia es la única forma de reducir también el metabolismo basal. Son anticonvulsivantes potentes: el tiopental (1–2 mg/kg) es útil para yugular una convulsión en el quirófano. Deprimen poco los potenciales evocados somatosensitivos1,3,5.
Sistema cardiovascular. Causan venodilatación, que reduce el retorno venoso, y depresión de la contractilidad: la presión arterial baja un 10–20 %, menos que con el propofol. Como el reflejo barorreceptor se conserva, la frecuencia cardíaca aumenta. Los efectos son mayores en la hipovolemia, la insuficiencia cardíaca, el taponamiento y la cardiopatía isquémica1,3,5.
Sistema respiratorio. Deprimen la frecuencia y el volumen corriente y la respuesta a la hipoxia y a la hipercapnia. Es clásica la «doble apnea»: una breve inmediatamente después de la inyección, seguida de algunas respiraciones y de una segunda apnea más prolongada (hasta 25 segundos o más). Los reflejos laríngeos se conservan más que con el propofol, por lo que la tos y el laringoespasmo son más frecuentes; pueden liberar histamina y producir broncoespasmo en el asmático1,3,5.
4.4 Dosis, efectos adversos y contraindicaciones
La inducción se hace con 3–5 mg/kg en el adulto (hasta 5–6 mg/kg en niños), con menos en el anciano y el hipovolémico. Una inyección rápida (menos de 5 segundos) logra la anestesia con una dosis menor que una lenta1,3,4. El coma barbitúrico, usado para la hipertensión intracraneal refractaria o el estado de mal epiléptico, se logra con una carga de 3–5 mg/kg seguida de una infusión titulada hasta obtener brote-supresión en el EEG1.
- Porfiria. Los barbitúricos inducen la sintetasa del ácido δ-aminolevulínico y pueden desencadenar una crisis en la porfiria aguda intermitente, la variegata y la coproporfiria hereditaria: es una contraindicación absoluta1,5.
- Inyección extravascular o intraarterial. La extravasación produce dolor y necrosis por el pH alcalino; la inyección intraarterial forma cristales que obstruyen las arteriolas y puede causar isquemia grave del miembro. Si ocurre: dejar el catéter en la arteria, administrar por él un vasodilatador (fentolamina, papaverina) y lidocaína, anticoagular con heparina y considerar un bloqueo simpático regional5.
- Reacciones alérgicas verdaderas, raras; con más frecuencia, reacciones anafilactoides por liberación de histamina5.
- Contraindicaciones: porfiria; depresión respiratoria o vía aérea comprometida sin posibilidad de manejarla; inestabilidad hemodinámica o shock; asma (relativa); falta de equipo de vía aérea y de reanimación3.
5. Benzodiacepinas
5.1 Generalidades
Las benzodiacepinas se usan para la ansiólisis, la sedación, la amnesia y la hipnosis. Producen una depresión selectiva del SNC (hipotálamo, sistema reticular activador y sistema límbico), a diferencia de la depresión global de los barbitúricos o el propofol. En anestesia, la más usada es el midazolam; el diazepam y el lorazepam tienen usos más limitados, y el remimazolam es una benzodiacepina de acción ultracorta incorporada en los últimos años3,5,6.
Mecanismo. Aumentan la afinidad del receptor GABA-A por el GABA y la frecuencia de apertura del canal; sin GABA no tienen efecto, lo que les da un efecto techo que los barbitúricos no tienen. Los distintos efectos dependen de subtipos de receptor: la sedación, la amnesia anterógrada y el efecto anticonvulsivante, de los receptores con subunidad α1; la ansiólisis y la relajación muscular, de los que tienen α2 (y α3 y α5). A dosis crecientes producen ansiólisis, sedación e hipnosis; la amnesia, la acción anticonvulsivante y la relajación muscular de origen central aparecen con dosis bajas3,5,6. Su afinidad por el receptor determina la potencia: lorazepam > midazolam > diazepam6.
5.2 Midazolam: química y farmacocinética
El midazolam es una imidazobenzodiacepina que cambia de estructura con el pH: la presentación tiene un pH de 3,5, en el que el anillo está abierto y el fármaco es hidrosoluble (no duele al inyectarlo, no produce flebitis y puede diluirse en solución fisiológica); al pH de la sangre el anillo se cierra y se vuelve muy liposoluble, lo que le permite atravesar rápidamente la barrera hematoencefálica5,6. Se presenta en ampollas de 5 mg/ml, 15 mg/3 ml y 50 mg/10 ml, entre otras3.
Por vía oral se absorbe completamente, pero su biodisponibilidad es menor del 50 % por el primer paso hepático e intestinal. Por vía IV se une a proteínas en un 94–98 % y tiene un volumen de distribución de 1,1–1,7 l/kg, mayor en el obeso por su lipofilia. El efecto aparece a los 2–3 minutos, más tarde que con el propofol, porque su ke0 es más lenta3,6. Se metaboliza en el hígado por las enzimas CYP3A4 y CYP3A5 a 1-hidroximidazolam (α-hidroximidazolam), un metabolito activo de menor potencia, y a 4-hidroximidazolam; ambos se conjugan con ácido glucurónico y se eliminan por el riñón. El 1-hidroximidazolam puede acumularse y prolongar la sedación en la insuficiencia renal. La depuración es de 6–11 ml/kg/min y la semivida de eliminación, de 1,7–3,5 horas3–5.
La farmacocinética se modifica con la edad, el sexo, la hepatopatía, la enfermedad crítica, la obesidad y los fármacos que inhiben el CYP3A4 (eritromicina y claritromicina, azoles, inhibidores de la proteasa, diltiazem, verapamilo, jugo de pomelo) o lo inducen (rifampicina, carbamazepina, fenitoína). En el obeso, la dosis única se calcula con el peso real (por el mayor volumen de distribución) y la infusión con el peso ideal (porque la depuración no cambia)3,6.
5.3 Midazolam: farmacodinámica
Sistema nervioso central. Ansiólisis, sedación, hipnosis, amnesia anterógrada (que dura 1–2 horas tras una dosis anestésica), efecto anticonvulsivante y relajación muscular central. Reduce el FSC y el CMRO₂ de forma dependiente de la dosis, manteniendo la relación entre ambos y sin grandes cambios de la PIC, pero no produce un EEG isoeléctrico aun a dosis muy altas (efecto techo). Conserva bien los potenciales evocados. No es analgésico, aunque potencia mucho a los opioides; reduce la CAM de los halogenados en un 30–40 %3,5,6. Antes de la sedación profunda puede haber desinhibición y, sobre todo en ancianos, niños y consumidores crónicos de benzodiacepinas, reacciones paradójicas de agitación6.
Sistema respiratorio. Depresión central dependiente de la dosis, con disminución del volumen corriente, de la respuesta al CO₂ y de la respuesta ventilatoria a la hipoxia; reduce el tono de la vía aérea superior, por lo que hay más riesgo de obstrucción. La apnea es más probable con la inyección rápida, en ancianos, en enfermos pulmonares y, sobre todo, cuando se combina con opioides: la combinación causó muertes con dosis de midazolam menores de 5 mg3,5,6.
Sistema cardiovascular. Leve vasodilatación sistémica con disminución leve de la presión arterial, sin cambios en la frecuencia cardíaca; la caída es mayor en el hipovolémico, en el paciente con tono simpático alto o cuando se asocia a un opioide. Preserva la función ventricular y mejora el balance de oxígeno miocárdico3,5,6.
5.4 Midazolam: usos y dosis
- Medicación preanestésica. Por su efecto ansiolítico, sedante y amnésico: 7,5–15 mg por vía oral en el adulto, o 0,5–2 mg IV titulados en el quirófano. En pediatría es muy útil por vía oral, nasal o rectal (tabla 16.3)3,6. OJO via nasal porque debe ser las ampollas sin conservantes. Las que vienen en nuestro medio pueden generar complicaciones de la vía aérea/nasal, como por ej, una anosmia.
- Sedación. El objetivo es aliviar la ansiedad y evitar el recuerdo de un procedimiento desagradable, con estabilidad hemodinámica. Se titulan bolos de 0,5–1 mg cada 3–5 minutos hasta el nivel deseado (una disartria leve es un buen punto final)3,5.
- Inducción. 0,1–0,2 mg/kg en pacientes premedicados y hasta 0,3 mg/kg en los no premedicados; la inducción tarda unos 80 segundos o más y es más variable que con el propofol. Siempre debe acompañarse de un analgésico3,6.
- Mantenimiento. En infusión de 0,5–2 µg/kg/min, como parte de una TIVA (sección 11.6)5,6.
Como la respuesta varía mucho entre personas, Masri propone una prueba de sensibilidad antes de inducir con midazolam: se inyectan 0,04 mg/kg (unos 3 mg en el adulto) con el paciente ya monitorizado y sin otros depresores, se esperan 3 minutos y la dosis de inducción se elige según la respuesta (figura 16.5)3,6.
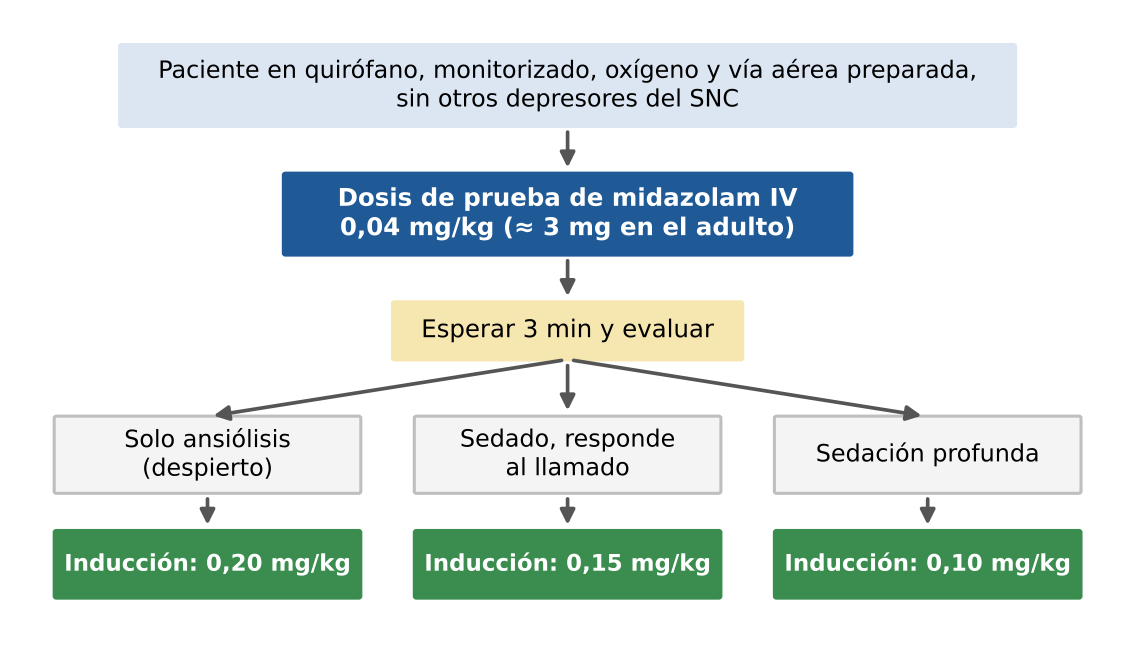
Figura 16.5. Prueba de sensibilidad al midazolam para elegir la dosis de inducción. Las dosis se reducen además en el anciano, el paciente con estado general precario, hipoproteinemia, sepsis o reserva pulmonar escasa. Fuente: esquema original a partir de la clase de la residencia y de Masri3,6.
Tabla 16.3. Midazolam: vías de administración para sedación y premedicación
Vía | Dosis (mg/kg) | Latencia | Efecto máximo |
|---|---|---|---|
Intravenosa | 0,02–0,1 (titulada) | 2–3 min | 5–10 min |
Intramuscular | 0,07–0,15 | 5–10 min | 30–45 min |
Oral | 0,3–0,5 (máx. 15–20 mg) | 10–15 min | 20–30 min |
Nasal | 0,2–0,4 | 5–15 min | 20–30 min |
Rectal | 0,3–0,5 | 10–15 min | 20–30 min |
La vía nasal irrita la mucosa y la oral tiene sabor amargo. Con cualquier vía, el niño premedicado debe quedar bajo observación y con oximetría. Fuente: adaptado de Masri6 y del Massachusetts General Hospital5.
5.5 Diazepam y lorazepam
Ambos son insolubles en agua y se disuelven en propilenglicol, que causa dolor y tromboflebitis; el diazepam, además, se absorbe de forma errática por vía IM porque cristaliza en el músculo, por lo que no debe usarse por esa vía. El diazepam se oxida en el hígado y tiene metabolitos activos (desmetildiazepam y oxazepam) de vida larga que se acumulan con dosis repetidas; el lorazepam se conjuga directamente con ácido glucurónico, una vía más estable en el anciano y en la hepatopatía, pero tiene un inicio lento y efectos prolongados (tabla 16.4)5,6. El diazepam sigue siendo útil como anticonvulsivante y el lorazepam, para la premedicación de la noche previa o para la sedación prolongada.
Tabla 16.4. Comparación de las benzodiacepinas de uso anestésico
Midazolam | Diazepam | Lorazepam | Remimazolam | |
|---|---|---|---|---|
Solvente / vía IV | Acuoso (pH 3,5); no irrita | Propilenglicol; dolor, flebitis | Propilenglicol; dolor | Polvo liofilizado; no irrita |
Inicio IV | 2–3 min | 2–3 min | Más lento (5–20 min) | 1–2 min |
Metabolismo | CYP3A4 → 1-hidroxi (activo débil) | Oxidación → metabolitos activos de vida larga | Glucuronidación → inactivos | Esterasas tisulares → inactivo |
t½ de eliminación | ≈ 2 h | ≈ 20–50 h | ≈ 11–22 h | < 1 h |
Semivida contextual | Intermedia (50–60 min tras 3–5 h) | Larga | Larga | Corta, casi independiente de la duración |
Uso principal | Premedicación, sedación, inducción, TIVA | Anticonvulsivante | Premedicación nocturna, sedación prolongada | Sedación de procedimientos, inducción |
Todas se revierten con flumazenil. Fuente: Massachusetts General Hospital5, Masri6 y Kilpatrick17.
5.6 Remimazolam
El remimazolam combina la estructura de una benzodiacepina con un enlace éster, como el remifentanilo: lo hidrolizan carboxilesterasas tisulares (sobre todo hepáticas) a un metabolito inactivo, con una depuración alta, una semivida de eliminación menor de una hora y poca acumulación aun tras infusiones prolongadas. El inicio y la duración de la sedación dependen de la dosis; produce menos hipotensión que el propofol, no duele a la inyección y se revierte con flumazenil. En la colonoscopía permitió una recuperación más rápida que el midazolam17,18. Está aprobado en los Estados Unidos y en Europa para la sedación de procedimientos y, en algunos países, para la anestesia general; su disponibilidad en la Argentina debe verificarse. Aun cuando se lo proponga para que lo usen endoscopistas, sigue siendo un sedante con capacidad de producir depresión respiratoria y exige personal entrenado en el manejo de la vía aérea3,17.
5.7 Interacciones, embarazo y otros efectos adversos
- Opioides y otros depresores: sinergia en la sedación y en la depresión respiratoria y cardiovascular (por reducción del tono simpático)5,6.
- Anestésicos inhalatorios: las benzodiacepinas reducen la CAM, y los inhalatorios aumentan la afinidad del receptor por la benzodiacepina, lo que puede demorar el despertar si se combinan con una infusión de midazolam6.
- Valproato: la administración de una benzodiacepina a un paciente que lo recibe puede precipitar un episodio psicótico5.
- Embarazo: se describió un aumento leve del riesgo de labio y paladar hendidos con su uso en el primer trimestre; atraviesan la placenta y pueden deprimir al recién nacido5.
- Tolerancia y abstinencia: el consumidor crónico requiere más dosis y puede presentar abstinencia si se revierte con flumazenil5.
- Contraindicaciones: absoluta, la hipersensibilidad a las benzodiacepinas; relativas, la edad avanzada con EPOC, la insuficiencia respiratoria, hepática o renal, la miastenia y otras enfermedades neuromusculares3.
5.8 Flumazenil
El flumazenil es una imidazobenzodiacepina que actúa como antagonista competitivo en el sitio de las benzodiacepinas del receptor GABA-A, con una actividad intrínseca casi nula. No revierte la depresión producida por opioides, propofol, barbitúricos ni inhalatorios. Revierte la sedación en 1–2 minutos, con efecto máximo a los 6–10 minutos; antagoniza de forma menos completa la depresión respiratoria que la sedación. Se metaboliza en el hígado y su semivida (alrededor de 1 hora) es más corta que la de todas las benzodiacepinas, por lo que puede haber resedación: alrededor del 15 % tras una anestesia y hasta el 65 % en las sobredosis. Por eso el paciente revertido debe vigilarse y, en la cirugía ambulatoria, no darse de alta antes de tiempo5,6.
Dosis. Para revertir una sedación o un despertar demorado: 0,2 mg IV en 15 segundos; si a los 60 segundos no se logró el efecto, 0,1 mg cada 60 segundos hasta un total de 1 mg (suelen bastar 0,3–0,6 mg). En la sobredosis pueden necesitarse hasta 3–5 mg, y a veces una infusión de 0,1–0,5 mg/h para evitar la resedación5,6. Como la dosis necesaria depende de la proporción de receptores ocupados, los efectos de dosis bajas de benzodiacepina (ansiólisis, efecto anticonvulsivante) se revierten con poco flumazenil y la hipnosis exige más (tabla 16.5).
Contraindicaciones y precauciones. Está contraindicado en la intoxicación con antidepresivos tricíclicos (puede desenmascarar convulsiones) y en pacientes que reciben benzodiacepinas para controlar convulsiones o la hipertensión intracraneal. En el epiléptico o el consumidor crónico puede precipitar convulsiones o abstinencia aguda. La inyección rápida produce náuseas, ansiedad, taquicardia y llanto5,6.
Tabla 16.5. Ocupación de receptores por la benzodiacepina y dosis de flumazenil necesarias
Efecto de la benzodiacepina | Receptores ocupados | Dosis de flumazenil para revertirlo |
|---|---|---|
Ansiólisis, efecto anticonvulsivante | 20–40 % | Bajas |
Sedación ligera, amnesia | 20–50 % | Moderadas |
Sedación profunda | 50–70 % | Moderadas a altas |
Hipnosis | 70–90 % | Altas |
Fuente: Masri6.
6. Etomidato
6.1 Características y farmacocinética
El etomidato es un derivado imidazólico carboxilado; se usa el isómero R(+), el activo. Es poco soluble en agua y se presenta a 2 mg/ml en propilenglicol al 35 %, una solución muy hiperosmolar responsable del dolor a la inyección y de la tromboflebitis, o en una emulsión lipídica similar a la del propofol que reduce mucho ambos problemas. Su comercialización en la Argentina fue intermitente1,5.
Tras una dosis de inducción, la pérdida de conciencia ocurre en 30–60 segundos y el despertar a los 3–10 minutos, por redistribución; la duración del sueño es casi proporcional a la dosis (alrededor de 100 segundos por cada 0,1 mg/kg). Sigue un modelo tricompartimental, con una semivida de distribución de 2,7 minutos, una de redistribución de unos 29 minutos y una de eliminación de 2,9–5,3 horas. Se une a proteínas en un 75 %, por lo que la hipoalbuminemia puede exagerar su efecto. Lo hidrolizan esterasas hepáticas y plasmáticas a un ácido carboxílico inactivo; tiene una extracción hepática alta (depuración de 18–25 ml/kg/min) y su semivida sensible al contexto es menor que la del propofol. En la cirrosis, el volumen de distribución y la semivida de eliminación se duplican, con depuración normal1,3,5.
6.2 Farmacodinámica
Mecanismo. Actúa sobre el receptor GABA-A con selectividad por los receptores que contienen subunidades β2 y β3: a concentraciones clínicas facilita la acción del GABA (reduce la cantidad de GABA necesaria para activar el receptor) y a concentraciones supraclínicas lo activa directamente3,4.
Sistema nervioso central. No es analgésico. Con 0,2–0,3 mg/kg reduce el FSC en un 34 % y el CMRO₂ en un 45 % sin modificar la presión arterial media, de modo que la presión de perfusión cerebral se mantiene o aumenta; en dosis que producen brote-supresión, reduce la PIC elevada en alrededor de un 50 %. La vasoconstricción cerebral en respuesta a la hiperventilación se conserva. Puede activar focos epileptógenos y prolonga las convulsiones de la terapia electroconvulsiva; aumenta la amplitud de los potenciales evocados somatosensitivos, lo que puede ayudar cuando la señal es pobre. Reduce la presión intraocular un 30–60 %1,3,5.
Sistema cardiovascular. Es su gran ventaja: produce cambios mínimos en la frecuencia cardíaca, la presión arterial y el gasto cardíaco, porque no afecta el tono simpático ni el reflejo barorreceptor; además, tiene un efecto agonista α₂ que podría contribuir a sostener la presión. Es útil en pacientes con cardiopatía isquémica o valvular, función ventricular deteriorada o compromiso hemodinámico. Como contrapartida, no atenúa la respuesta simpática a la laringoscopía: hay que asociarle un opioide1,3,5.
Sistema respiratorio. Deprime la ventilación menos que el propofol o los barbitúricos; puede producir una apnea breve. No libera histamina, ni siquiera en pacientes con hiperreactividad bronquial, y es el inductor con menor tasa de reacciones anafilactoides1,3,5.
6.3 Efecto endocrino
El etomidato inhibe de forma reversible y dependiente de la dosis la 11β-hidroxilasa (CYP11B1), la enzima que convierte el 11-desoxicortisol en cortisol y la 11-desoxicorticosterona en corticosterona, precursora de la aldosterona (figura 16.6). La inhibición ocurre con concentraciones menores de 10 ng/ml, muy por debajo de las necesarias para la hipnosis (más de 200 ng/ml), por lo que aparece aun con una sola dosis y dura hasta 24 horas3,5. Las infusiones prolongadas para sedación en terapia intensiva se asociaron en la década de 1980 a un aumento de la mortalidad, y por eso dejaron de usarse3–5.
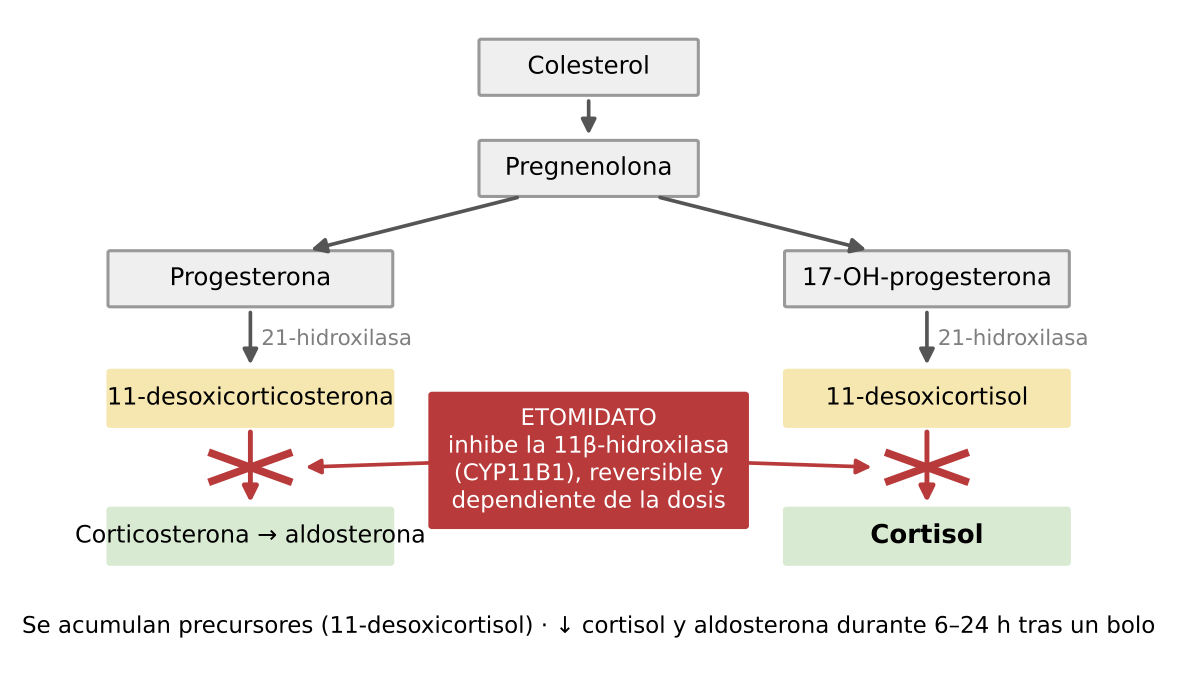
Figura 16.6. Esteroidogénesis suprarrenal y sitio de acción del etomidato. La inhibición de la 11β-hidroxilasa reduce la síntesis de cortisol y de aldosterona y produce acumulación de precursores. Fuente: esquema original (concepto de la figura de Miller usada en la clase)3,4.
La pregunta clínica es si una dosis única de inducción perjudica al paciente crítico, en especial al séptico. En el ensayo KETASED, en pacientes graves que requerían intubación de secuencia rápida, la morbilidad fue similar con etomidato o con ketamina19. En el ensayo RSI (2025), con más de 2300 adultos críticos, la ketamina no redujo la mortalidad hospitalaria a los 28 días respecto del etomidato (28,1 % frente a 29,1 %), pero produjo más colapso cardiovascular durante la intubación (22,1 % frente a 17,0 %)20. Con la evidencia actual, una dosis única de etomidato es aceptable en el paciente inestable; lo que no debe usarse son las infusiones ni las dosis repetidas, y se evita en la insuficiencia suprarrenal conocida.
6.4 Dosis, efectos adversos e indicaciones
La dosis de inducción es de 0,2–0,3 mg/kg (rango 0,2–0,6 mg/kg)3,5. Sus efectos adversos principales son:
- Mioclonías en un 50–80 % de los pacientes, sobre todo ante estímulos; no son epilépticas y se reducen con un opioide, una benzodiacepina, lidocaína o una dosis pequeña de etomidato previa1,5.
- Náuseas y vómitos más frecuentes que con otros inductores (30–40 %, más si se asocian opioides)1,5.
- Dolor e irritación venosa, tromboflebitis superficial, por el propilenglicol; se minimizan inyectando en una vena grande con infusión rápida o con la formulación lipídica5.
- Supresión suprarrenal, como se describió. También puede haber hipo y tos1,5.
Está indicado como inductor en pacientes con inestabilidad hemodinámica, cardiopatía grave, hiperreactividad bronquial o hipertensión intracraneal, o en cualquier combinación en la que convenga un hipnótico casi sin efectos fisiológicos; también para la sedación breve de una cardioversión. Está contraindicado en la insuficiencia suprarrenal y en la hipersensibilidad, y debe evaluarse con cuidado en el shock séptico3,4.
7. Ketamina
7.1 Características y mecanismo
La ketamina es un derivado de la fenciclidina, muy liposoluble. La forma habitual es la mezcla racémica; el enantiómero S(+) (esketamina) es dos a tres veces más potente y produce menos reacciones psicomiméticas. Produce un estado de anestesia disociativa: una disociación funcional y electrofisiológica entre los sistemas tálamo-neocortical y límbico, con amnesia, analgesia profunda, inmovilidad (catalepsia) y desconexión del entorno, a menudo con los ojos abiertos y nistagmo, lo que puede hacer pensar que el paciente no está dormido1,3,5.
Su efecto principal se debe al antagonismo no competitivo del receptor NMDA: se une dentro del canal (en el sitio de la fenciclidina) cuando este está abierto y bloquea la entrada de calcio y de sodio. Con dosis bajas, ese bloqueo modula la transmisión nociceptiva en la médula y reduce la sensibilización central (wind-up), la hiperalgesia y la tolerancia a los opioides. También interactúa con receptores opioides μ y κ, monoaminérgicos, muscarínicos y nicotínicos, y con canales de sodio y de calcio dependientes del voltaje1,3,5. Los efectos psicomiméticos se atribuyeron durante años a los receptores σ, a los que la bibliografía antigua llamaba «sigma morfínicos»; hoy se sabe que el receptor σ no es un receptor opioide.
7.2 Farmacocinética
Por vía IV produce inconsciencia en 30–60 segundos, y el efecto de una dosis única termina en 10–20 minutos por redistribución (semivida de distribución de 7–11 minutos). Por vía IM el inicio demora unos 5 minutos, con efecto máximo a los 15 minutos; también se absorbe por vía nasal, oral y rectal. Se une poco a las proteínas. Se metaboliza rápido en el hígado (CYP3A4 y CYP2B6) por desmetilación e hidroxilación; la norketamina, el metabolito principal, conserva alrededor de un tercio de la potencia. La semivida de eliminación es de 2–3 horas, y las dosis repetidas o las infusiones prolongadas se acumulan. Menos del 5 % se elimina sin cambios por la orina1,3,5.
7.3 Farmacodinámica
Sistema nervioso central. La analgesia aparece con concentraciones mucho menores que las necesarias para la hipnosis, de modo que persiste después de que el paciente recupera la conciencia: es el único inductor con efecto analgésico propio. En ventilación espontánea aumenta el FSC, el CMRO₂ y la PIC, con reactividad al CO₂ conservada. Sin embargo, en pacientes ventilados con CO₂ controlado y otros sedantes, las revisiones no mostraron aumentos clínicamente relevantes de la PIC (incluso algunas reducciones), por lo que la hipertensión intracraneal es hoy una contraindicación relativa y no absoluta5,21. Aumenta la amplitud de los potenciales evocados somatosensitivos y deprime los auditivos y visuales. En el EEG produce oscilaciones rápidas (gamma) y no lleva a un EEG isoeléctrico: el BIS y los demás índices pueden quedar altos aunque el paciente esté anestesiado, y son poco confiables5. Produce midriasis, nistagmo, diplopía y blefaroespasmo, y tiene efecto antidepresivo rápido a dosis subanestésicas.
Sistema cardiovascular. Aumenta la frecuencia cardíaca, el gasto cardíaco y las presiones arteriales sistémica y pulmonar por estimulación simpática central y por inhibición de la recaptación de noradrenalina. Esa respuesta enmascara un efecto depresor miocárdico directo, que aparece cuando las catecolaminas endógenas están agotadas (shock prolongado, sepsis grave) o el sistema simpático está bloqueado: en esos pacientes puede producir hipotensión. Por eso, aunque es una buena opción en el hipovolémico o en el taponamiento, no es «inocua» en el paciente crítico, como mostró el ensayo RSI3,5,20. Debe usarse con precaución en la enfermedad coronaria y en la hipertensión pulmonar o la falla del ventrículo derecho.
Sistema respiratorio. Deprime poco la frecuencia y el volumen corriente y conserva la respuesta al CO₂; una inyección rápida puede producir apnea. Es un broncodilatador potente (por su efecto simpaticomimético), útil en el asmático y en el broncoespasmo. Los reflejos laríngeos y el tono de la vía aérea se conservan relativamente, pero no lo suficiente como para proteger de la aspiración. Aumenta mucho la salivación y las secreciones bronquiales, lo que favorece el laringoespasmo; un antisialagogo (glicopirrolato o atropina) puede ser útil1,3,5.
7.4 Dosis y usos
Tabla 16.6. Ketamina: dosis según la indicación
Indicación | Dosis |
|---|---|
Inducción IV | 1–2 mg/kg (0,5–1 mg/kg en el paciente inestable) |
Inducción IM (niño sin vía, paciente no colaborador) | 4–6 mg/kg (hasta 10 mg/kg) |
Sedación o analgesia para procedimientos | 0,1–0,5 mg/kg IV, titulada; 2–4 mg/kg IM |
Mantenimiento anestésico (TIVA) | Carga de 1,5–2 mg/kg; 15–75 µg/kg/min |
Analgesia subanestésica perioperatoria | Bolo de hasta 0,35 mg/kg; infusión de hasta 1 mg/kg/h |
Analgesia preventiva (antes de la incisión) | 0,1–0,2 mg/kg |
Fuente: Massachusetts General Hospital5, Galeotti (adaptado de Miller)2, Masri1 y la guía de consenso ASRA/AAPM/ASA22.
Sus usos principales son: la inducción en el paciente con compromiso hemodinámico en quien se quiere mantener la frecuencia, la precarga y la poscarga (hipovolemia, taponamiento cardíaco, pericarditis constrictiva, cardiopatías congénitas con cortocircuito de derecha a izquierda); el asmático; la inducción IM en niños sin vía; la sedación y analgesia para procedimientos (curaciones de quemados, reducciones); y la analgesia multimodal a dosis subanestésicas, sobre todo en el paciente con consumo crónico de opioides o en cirugías muy dolorosas5,22.
7.5 Efectos adversos y contraindicaciones
- Reacciones al despertar: sueños vívidos, alucinaciones, sensación de flotar, agitación y delirio, en el 5–30 % de los adultos. Son más frecuentes en adultos que en niños, en mujeres, con dosis mayores de 2 mg/kg y en personas con trastornos psiquiátricos; se reducen mucho con una benzodiacepina o con propofol1,5.
- Hipertensión y taquicardia, con aumento del consumo de oxígeno miocárdico5.
- Hipersalivación, como se describió5.
- Aumento del tono muscular y movimientos mioclónicos, en especial con estímulos5.
- Efectos oculares: nistagmo, diplopía y aumento de la presión intraocular5.
- Uso crónico o recreativo: cistitis ulcerativa y alteraciones cognitivas.
Las contraindicaciones, en su mayoría relativas, son: la cardiopatía isquémica no controlada, la hipertensión arterial grave, el aneurisma, la hipertensión pulmonar o la reserva ventricular derecha disminuida (porque aumenta la resistencia vascular pulmonar), la psicosis, el hipertiroidismo y el feocromocitoma, la lesión ocular abierta y la hipertensión intracraneal en ventilación espontánea3,5.
8. Dexmedetomidina
8.1 Características y mecanismo
La dexmedetomidina es el enantiómero S de la medetomidina y el agonista α₂ más selectivo de uso clínico: su relación de selectividad α₂:α₁ es de alrededor de 1600:1, frente a unos 200:1 de la clonidina. Tiene efectos sedantes, ansiolíticos, hipnóticos, analgésicos y simpaticolíticos, y potencia los de los demás hipnóticos, los halogenados y los opioides3–5.
Hay tres subtipos de receptores α₂ en el ser humano. Los α₂A predominan en el SNC (locus coeruleus, asta posterior de la médula) y median la sedación, la analgesia y la simpaticólisis; los α₂B están sobre todo en el músculo liso vascular y median la vasoconstricción (y la hipertensión transitoria tras un bolo); los α₂C, en el SNC, participan en la analgesia medular y en la modulación de la conducta4,23. Todos están acoplados a proteínas Gi/o: disminuyen el AMPc, abren canales de potasio, cierran canales de calcio e inhiben la liberación de noradrenalina.
La sedación se produce porque, al inhibir las neuronas noradrenérgicas del locus coeruleus, deja de inhibirse el núcleo preóptico ventrolateral, que libera GABA y galanina sobre el núcleo tuberomamilar y reduce la liberación de histamina en la corteza: la dexmedetomidina «usa» la vía endógena del sueño no REM (figura 16.7)3,24. Por eso el paciente sedado se despierta con facilidad, obedece órdenes y coopera, incluso intubado, y luego vuelve a dormirse. En el EEG, las dosis bajas producen husos similares a los del sueño no REM en etapa 2, y las mayores, ondas lentas como en la etapa 33,5.
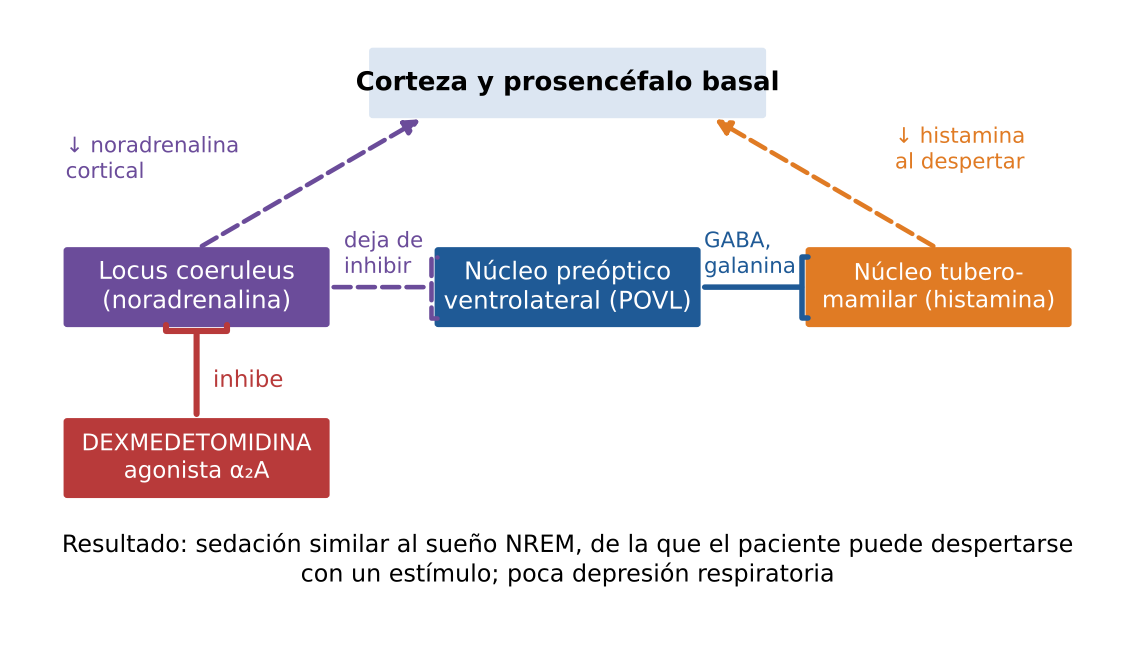
Figura 16.7. Mecanismo de la sedación por dexmedetomidina. Al inhibir el locus coeruleus, se libera de inhibición el núcleo preóptico ventrolateral (POVL), que inhibe con GABA y galanina el núcleo tuberomamilar; disminuyen la noradrenalina y la histamina corticales, como en el sueño no REM. Fuente: esquema original (concepto de Nelson y col. y de la figura de Miller usada en la clase)3,24.
8.2 Farmacocinética
Tras la administración IV se redistribuye rápido (semivida de distribución de unos 6 minutos); la semivida de eliminación es de 2–3 horas. Se une a proteínas en un 94 % y sigue un modelo tricompartimental. Se metaboliza casi por completo en el hígado, por glucuronidación directa y por el citocromo P450, a metabolitos inactivos que se eliminan por la orina; en la insuficiencia hepática la depuración disminuye y debe reducirse la dosis. Como el fármaco modifica el gasto cardíaco y produce vasoconstricción a dosis altas, puede alterar su propia farmacocinética. Su semivida sensible al contexto crece mucho con la duración de la infusión: unos 4 minutos tras 10 minutos y unos 250 minutos tras 8 horas3,5,23.
8.3 Farmacodinámica
Sistema nervioso central. Sedación «despertable» similar al sueño natural, ansiólisis y analgesia; la amnesia es escasa. Se consigue una sedación con capacidad de despertar con concentraciones de 0,2–0,3 ng/ml, y la sedación profunda sin respuesta aparece por encima de 1,9 ng/ml3,4. La analgesia se debe a la estimulación de receptores α₂A y α₂C del asta posterior, que reduce la liberación de sustancia P y glutamato e hiperpolariza las interneuronas: permite reducir los opioides durante la cirugía y después, lo que es útil en pacientes con riesgo de apnea o hipoventilación, como los obesos con apnea del sueño3,23. No reduce la actividad epileptiforme, lo que permite usarla en la cirugía de la epilepsia y el mapeo cortical3.
Sistema cardiovascular. El efecto es bifásico. Un bolo rápido produce primero hipertensión transitoria con bradicardia refleja, por estimulación de los receptores α₂B vasculares; luego predominan la simpaticólisis central, con hipotensión y bradicardia. Las reacciones hemodinámicas más frecuentes son la hipotensión (alrededor del 30 %), la hipertensión (12 %) y la bradicardia (9 %); en una pequeña proporción de pacientes hubo bradicardia intensa (menos de 40 lpm) y pausas o paro sinusal. Los barorreflejos se conservan3–5.
Sistema respiratorio. Con dosis que producen una sedación importante, disminuye algo la ventilación minuto, pero no la oxigenación, el pH ni la pendiente de la respuesta al CO₂. La depresión puede sumarse a la de otros fármacos, y en la sedación profunda puede haber obstrucción de la vía aérea superior. Conserva los reflejos de la vía aérea y reduce la salivación, lo que la hace muy útil para la intubación con fibroscopio en el paciente despierto3,5.
Otros efectos. Reduce los escalofríos postoperatorios y la respuesta neuroendocrina al estrés; las infusiones prolongadas podrían disminuir la respuesta suprarrenal a la ACTH, aunque su importancia clínica no está clara. Tiene efectos protectores neurológicos en modelos experimentales3,5.
8.4 Dosis y usos
- Sedación (procedimientos, terapia intensiva): carga de 0,5–1 µg/kg en 10 minutos (que muchos omiten o reducen para evitar la hipertensión inicial y la bradicardia), seguida de 0,2–0,7 µg/kg/h; en sedación de procedimientos pueden necesitarse hasta 1–1,5 µg/kg/h. En los Estados Unidos está indicada para infusiones de menos de 24 horas en terapia intensiva4,5.
- Medicación preanestésica: 0,33–0,67 µg/kg IV 15 minutos antes de la cirugía, con poca hipotensión y bradicardia3,4.
- Intubación con fibroscopio en el paciente despierto y craneotomía con el paciente despierto, por la sedación cooperativa con respiración conservada3.
- Al final de la anestesia general: 0,5–1 µg/kg para reducir la tos, la agitación, la hipertensión, la taquicardia y los escalofríos al despertar; en niños, para prevenir el delirio de emergencia3.
- Adyuvante de bloqueos: como la clonidina, prolonga los bloqueos neuroaxiales y periféricos (por ejemplo, 1 µg/kg por vía caudal junto con bupivacaína al 0,25 % a 1 ml/kg)3.
- Anestesia libre o ahorradora de opioides, como parte de una técnica multimodal.
Precauciones. Hipovolemia, bloqueos auriculoventriculares de segundo y tercer grado, bradicardia, disfunción ventricular grave e insuficiencia hepática grave. Sus efectos adversos son hipotensión, bradicardia, sequedad de boca y, tras infusiones largas, un síndrome de abstinencia con hipertensión y agitación si se suspende de golpe3,5.
9. Otros fármacos: droperidol
El droperidol es una butirofenona que antagoniza los receptores dopaminérgicos D₂ de la zona quimiorreceptora gatillo. Se usó como neuroléptico en la neuroleptoanalgesia; hoy su uso perioperatorio se limita casi por completo a la profilaxis y el tratamiento de las náuseas y vómitos (0,625–1,25 mg IV, o 10–20 µg/kg, al final de la cirugía) y, en menor medida, a la sedación y el tratamiento del prurito por opioides. Su eficacia antiemética es similar a la del ondansetrón y aumenta al combinarlo con un antagonista 5-HT₃, dexametasona o ambos3,25.
Produce vasodilatación por un bloqueo α-adrenérgico moderado, con descenso de la presión arterial. Puede prolongar el intervalo QT y, en dosis altas, inducir taquicardia ventricular polimorfa; por eso tiene una advertencia de la FDA y se recomienda evitarlo en el QT largo y vigilar el ECG, aunque en dosis antieméticas su efecto sobre el QT es similar al de otros antieméticos3,25. Puede producir síntomas extrapiramidales (acatisia) y agravar la enfermedad de Parkinson, en la que está contraindicado. La inhibición parcial de los receptores GABA-A y la inhibición completa de los receptores nicotínicos neuronales α7 explicarían la ansiedad, la disforia y la inquietud que algunos pacientes presentan tras recibirlo3,26.
10. Comparación y elección del inductor
La tabla 16.7 resume los efectos de los anestésicos intravenosos, y la tabla 16.8 propone una forma de elegir el inductor según el escenario. No hay un inductor «correcto» para cada situación: la dosis, la velocidad de inyección y la preparación (volumen, vasopresor listo) importan tanto como el fármaco.
Tabla 16.7. Efectos comparados de los anestésicos intravenosos
Propofol | Tiopental | Midazolam | Etomidato | Ketamina | Dexmed. | |
|---|---|---|---|---|---|---|
Inicio IV (s) | 20–45 | 10–45 | 60–180 | 30–60 | 30–60 | — |
Presión arterial | ↓↓ | ↓ | ↓ leve | = | ↑ | ↓ (↑ transitoria) |
Frecuencia cardíaca | = o ↓ | ↑ | = | = | ↑↑ | ↓ |
Depresión respiratoria | ↑↑ (apnea) | ↑↑ (apnea) | ↑ (más con opioides) | ↑ leve | Mínima | Mínima |
FSC / CMRO₂ / PIC | ↓ / ↓ / ↓ | ↓ / ↓ / ↓ | ↓ / ↓ / = | ↓ / ↓ / ↓ | ↑ / ↑ / ↑* | ↓ / = / = |
Analgesia | No | No (antanalgesia) | No | No | Sí | Sí |
NVPO | Antiemético | — | Reduce | ↑↑ | ↑ | — |
Dolor a la inyección | ↑↑ | Si extravasa | No | ↑↑ (propilenglicol) | No | No |
Otros | SIP, bradicardia | Porfiria, precipita | Reacción paradójica | Suprarrenal, mioclonías | Emergencia, secreciones | Bradicardia |
*En ventilación espontánea; con CO₂ controlado y otros sedantes, el aumento de la PIC es poco relevante. Dexmed., dexmedetomidina; NVPO, náuseas y vómitos postoperatorios; SIP, síndrome de infusión de propofol. Fuente: elaboración propia a partir de la clase (cuadro de fármacos)3, el Massachusetts General Hospital5 y Miller4.
Tabla 16.8. Elección del inductor según el escenario clínico (orientativo)
Escenario | Preferir | Evitar o usar con cautela |
|---|---|---|
Shock hipovolémico, taponamiento | Etomidato o ketamina en dosis reducidas; propofol solo en dosis mínimas y lentas | Propofol y tiopental en dosis plenas |
Shock séptico | Ketamina o etomidato en dosis única; vasopresor preparado | Infusiones o dosis repetidas de etomidato |
Cardiopatía isquémica o valvular grave | Etomidato con opioide; propofol titulado | Ketamina (taquicardia, hipertensión) |
Hipertensión intracraneal | Propofol o tiopental (con PAM sostenida); etomidato | Hipotensión con cualquier fármaco; ketamina en ventilación espontánea |
Asma o broncoespasmo | Ketamina; propofol | Tiopental (histamina, reflejos conservados) |
Porfiria aguda | Propofol | Barbitúricos (contraindicación absoluta) |
Insuficiencia suprarrenal | Propofol, ketamina | Etomidato |
Terapia electroconvulsiva | Metohexital, etomidato | Benzodiacepinas (elevan el umbral convulsivo) |
Cirugía ambulatoria, riesgo de NVPO | Propofol (TIVA) | Etomidato |
Niño sin acceso venoso, no colaborador | Ketamina IM; midazolam oral o nasal como premedicación | — |
Hipertermia maligna (susceptible) | TIVA con propofol | Halogenados y succinilcolina |
Fuente: elaboración propia a partir de las fuentes del capítulo1,4,5,20.
11. Anestesia intravenosa total (TIVA)
11.1 Definición, ventajas y desventajas
La TIVA es la técnica en la que la inducción y el mantenimiento se hacen solo con fármacos intravenosos, sin anestésicos inhalatorios ni óxido nitroso. La forma más difundida combina un hipnótico (habitualmente propofol) con un opioide de acción corta (habitualmente remifentanilo), con o sin relajante muscular. Su fundamento es farmacocinético: los fármacos se eligen por su perfil (semivida sensible al contexto corta, ke0 rápida) y se dosifican para mantener una concentración dentro de una ventana terapéutica que se ajusta según el estímulo quirúrgico2,13.
Sus ventajas son2,13,27:
- Un fármaco para cada componente de la anestesia, con objetivos clínicos medibles para cada uno, y la posibilidad de aprovechar la sinergia entre ellos.
- Ajuste rápido de la profundidad ante los cambios de estímulo y recuperación rápida y de buena calidad, ideal para la cirugía ambulatoria.
- Menos náuseas y vómitos: en el ensayo IMPACT, reemplazar el halogenado por propofol redujo el riesgo relativo de NVPO alrededor de un 20 %, tanto como un antiemético.
- Es la técnica de elección en el paciente susceptible a la hipertermia maligna y en la monitorización de potenciales evocados motores.
- Menos delirio de emergencia en niños y menos tos al despertar.
- No contamina el ambiente del quirófano ni la atmósfera (los halogenados, y sobre todo el desflurano y el óxido nitroso, son gases de efecto invernadero).
- Útil cuando no se puede usar la vía inhalatoria: broncoscopía rígida, cirugía de vía aérea compartida, traslados, anestesia fuera del quirófano.
Sus desventajas son: la necesidad de bombas y de un acceso venoso confiable y visible; la imposibilidad de medir la concentración del fármaco en tiempo real (a diferencia de la fracción teleespiratoria de un halogenado), lo que exige confiar en un modelo y en la clínica; la mayor variabilidad entre pacientes; y un mayor riesgo de despertar intraoperatorio si hay errores de administración. En el NAP5 británico, la TIVA y el uso de relajantes musculares se asociaron a un mayor riesgo de despertar, sobre todo por desconexiones, infusiones que no llegaban al paciente y dosis insuficientes en las transiciones13,28. Por eso la TIVA exige conocimientos de farmacología, equipamiento adecuado y una sistemática de seguridad (sección 11.10).
11.2 Ventana terapéutica y mapa del estímulo quirúrgico
La ventana terapéutica de un fármaco es el rango de concentraciones entre el efecto mínimo buscado (el piso) y la aparición de efectos adversos (el techo). En la TIVA importa la ventana terapéutica relativa: la concentración de hipnótico necesaria depende de la concentración del opioide y viceversa2. Además, la concentración necesaria cambia a lo largo de la cirugía: la laringoscopía y la intubación son el estímulo más intenso, la incisión y la tracción peritoneal (alrededor de 1,3–1,5 veces la incisión) también son intensas, y los periodos sin estímulo o el cierre requieren menos (figura 16.8). Las tablas 16.9 y 16.10 resumen las concentraciones plasmáticas orientativas2,13.
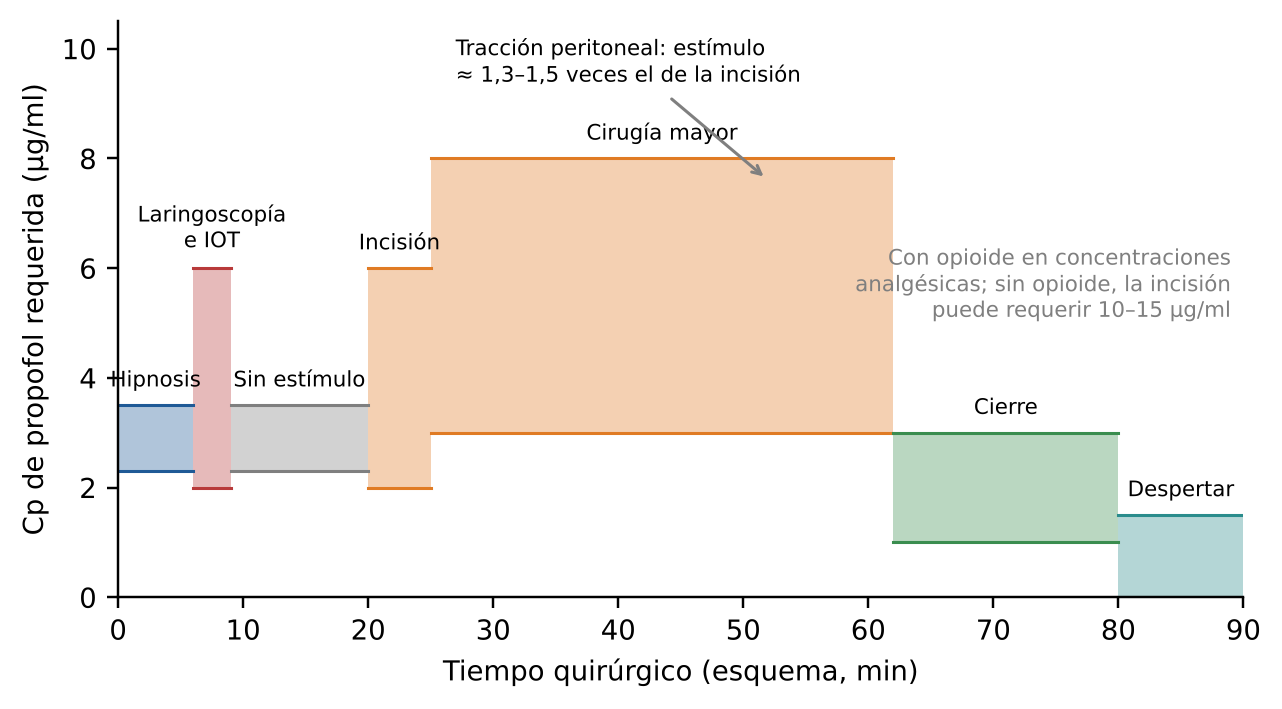
Figura 16.8. Mapa del estímulo quirúrgico: concentraciones plasmáticas orientativas de propofol necesarias en cada momento de una cirugía, en presencia de un opioide. La anestesia intravenosa se ajusta «subiendo» antes de los estímulos intensos y «bajando» en los periodos de menor estímulo y antes del final. Fuente: esquema original con valores de Galeotti2.
Tabla 16.9. Concentraciones plasmáticas orientativas del propofol
Efecto u objetivo | Concentración (µg/ml) |
|---|---|
Antiemético o antipruriginoso | ≈ 0,3–0,4 |
Sedación | 0,5–2 |
Amnesia | > 1–1,2 |
Orientación al despertar | < 1,2 |
Despertar (adultos / niños) | < 1,5 / ≈ 2,3 |
Ventilación espontánea | < 2 |
Hipnosis (adultos / niños) | 2,3–3,5 / 3,8–4,5 |
Mantenimiento con opioide (guía AAGBI/SIVA) | 2,5–4 |
Mantenimiento sin opioide (guía AAGBI/SIVA) | 3–6 |
Incisión o cirugía menor, con opioide | 2–6 |
Cirugía mayor, con opioide | 3–8 |
Cierre de piel | 1–3 |
Incisión o IOT con propofol como único agente | 10–15 |
Los valores son concentraciones calculadas; varían entre pacientes y deben ajustarse por la clínica y, si se usa relajante, por un monitor de EEG procesado. Fuente: Galeotti2 y guía AAGBI/SIVA13.
Tabla 16.10. Concentraciones plasmáticas orientativas de otros fármacos de la TIVA
Fármaco | Ventilación espontánea o despertar | Sedación | Hipnosis | Incisión o cirugía menor | Cirugía mayor | CEMA |
|---|---|---|---|---|---|---|
Midazolam (ng/ml) | < 125 | 125–200 | 250 | > 250 | 250–350 | — |
Etomidato (µg/ml) | — | 0,1–0,3 | 0,4–0,5 | > 0,4 | 0,5–0,9 | — |
Remifentanilo (ng/ml) | < 2–3 | 1–2 | — | 4–8 | 8–12 | 0,5–1 |
Fentanilo (ng/ml) | < 1–2 | — | — | 2–5 | 4–10 | 0,5–1 |
Sufentanilo (ng/ml) | < 0,15–0,2 | 0,1–0,2 | — | 0,2–0,3 | 0,3–0,5 | 0,05 |
Alfentanilo (ng/ml) | < 150–200 | 100–200 | — | 300–400 | 400–600 | 10–30 |
Las concentraciones de opioide para la cirugía se refieren a su uso junto con un hipnótico; con propofol en concentraciones hipnóticas, el remifentanilo suele mantenerse en 2–6 ng/ml13. CEMA, concentración efectiva mínima analgésica para el postoperatorio. Fuente: Galeotti2.
11.3 Formas de administrar los fármacos intravenosos
Hay cuatro maneras de administrar un anestésico intravenoso: bolos únicos, bolos intermitentes, infusiones continuas (por goteo o con bomba) y infusiones controladas por objetivo (TCI)2. Sus consecuencias se ven en la figura 16.9:
- Los bolos intermitentes producen un patrón de picos y valles: efecto excesivo (hipotensión, apnea) después de cada bolo y efecto insuficiente (riesgo de despertar o de respuesta autonómica) antes del siguiente. Con fármacos de acción corta como el propofol, los bolos deben ser muy frecuentes, y cuanto más bolos, más inestabilidad y más demora del despertar2.
- Una infusión continua a velocidad fija sin bolo evita los picos, pero tarda en alcanzar la concentración de equilibrio: unas 4–5 semividas, es decir, demasiado para la inducción2.
- Un bolo seguido de una infusión fija llega antes, pero la concentración cae después del bolo (por redistribución) antes de que la infusión alcance el equilibrio, con riesgo de subdosificación en esa transición2.
- Un bolo seguido de una infusión alta que se reduce por escalones imita lo que hace el organismo con el fármaco y mantiene una concentración casi estable. Es la idea del esquema BET y del esquema de Roberts, que se describen a continuación2,29.
En comparación con los bolos intermitentes, las infusiones continuas dan un mejor control de la profundidad, menos alteraciones hemodinámicas, menos dosis total (un 20–30 % menos), una recuperación más rápida y menos costo2.
NOTA: Hoy existen bombas con sistemas ya incorporados para cada medicación, si no se dispusieran de las mismas, programas en el teléfono como ITiva generan la misma información y con bombas de menor complejidad. Desde el punto de vista de los editores, hacer Tiva con los esquemas tradicionales es anecdótico y queda a criterio personal del profesional el uso de cada método.
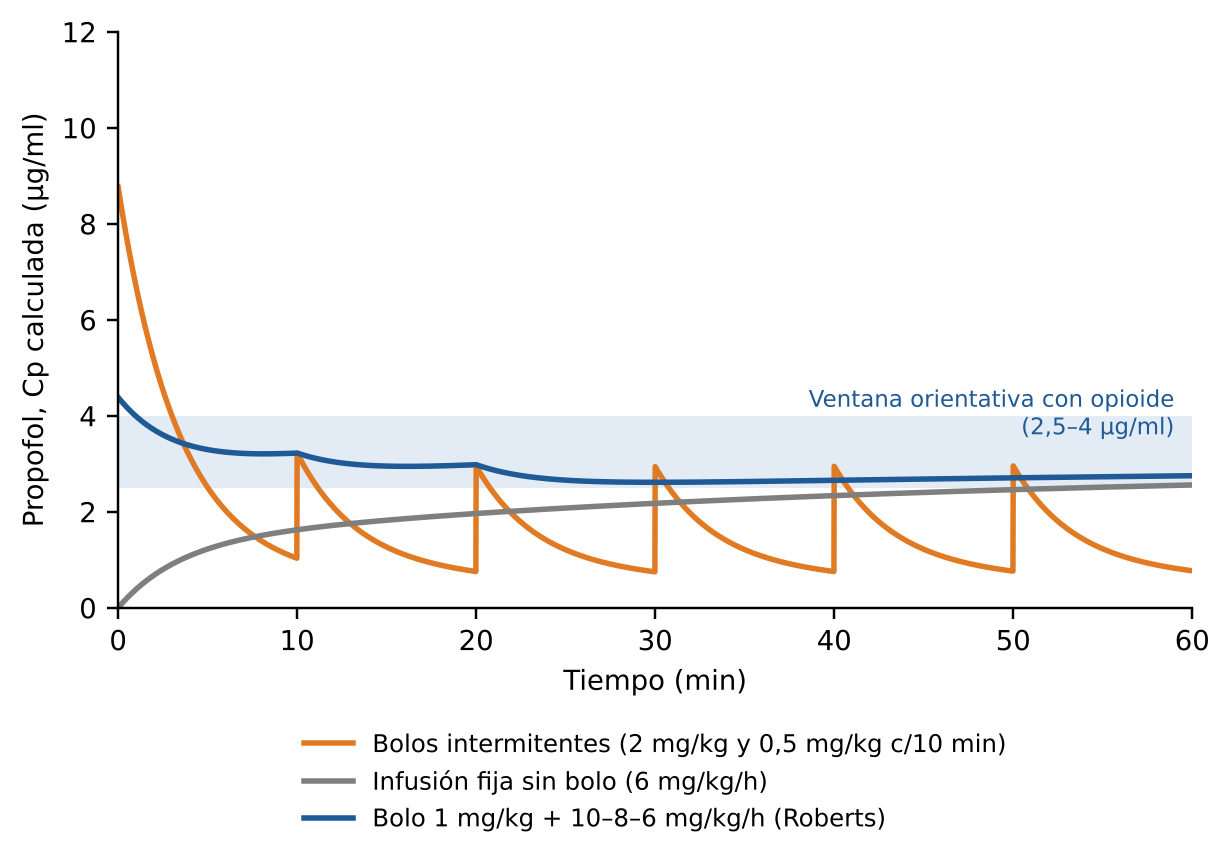
Figura 16.9. Concentración plasmática de propofol calculada con tres formas de administración en un adulto de 70 kg: bolos intermitentes (picos y valles), infusión fija sin bolo (llega tarde a la ventana) y bolo de 1 mg/kg con infusión decreciente de 10, 8 y 6 mg/kg/h (esquema de Roberts). Fuente: simulación original con el modelo de Marsh9,29.
11.4 Cálculo del bolo de carga
En un modelo de un compartimento, el bolo necesario para alcanzar una concentración es concentración deseada × volumen de distribución. Los anestésicos, sin embargo, siguen modelos de varios compartimentos, y el resultado depende de qué volumen se use2,30:
- Si se usa el volumen central (V1), el bolo es demasiado pequeño: la concentración plasmática alcanza el objetivo un instante, pero cae por redistribución antes de que el sitio efector se equilibre.
- Si se usa el volumen en estado estacionario (Vdss), el bolo es enorme y produce una concentración excesiva y prolongada.
- Con el fentanilo, para una concentración de 3 ng/ml (que atenúa moderadamente la respuesta a la intubación), el V1 (13 l) da 39 µg y el Vdss (360 l), 1080 µg: una diferencia de 25 veces, y ninguno es razonable.
La solución es usar el volumen de distribución en el momento del efecto pico (Vd efecto pico): el volumen aparente en el que se diluyó el fármaco cuando la concentración plasmática, que va cayendo, se iguala con la del sitio efector, que va subiendo. Se calcula como V1 dividido por la fracción de la concentración plasmática inicial que queda en el momento del pico (tabla 16.11)2,31. Así:
Dosis de carga = concentración deseada en el sitio efector × Vd efecto pico
Por ejemplo, para un pico de fentanilo en el sitio efector de 3 ng/ml: 3 ng/ml × 75 l = 225 µg; para un pico de propofol de 3 µg/ml: 3 µg/ml × 40 l = 120 mg; para el remifentanilo a 4 ng/ml: 4 × 17 = 68 µg. El procedimiento completo es: definir la concentración efectiva buscada, dar la dosis que llena el Vd efecto pico, esperar al menos el tiempo al pico (tabla 16.1), evaluar el efecto y, si hace falta, repetir la mitad de la dosis2.
Tabla 16.11. Datos para calcular una dosis de carga
Fármaco | V1 (l) | Tiempo al efecto pico (min) | % de la concentración inicial en el pico | Vd efecto pico (l) |
|---|---|---|---|---|
Fentanilo | 13 | 3,6 | 17 % | 75 |
Alfentanilo | 2 | 1,4 | 37 % | 5,6 |
Sufentanilo | 18 | 5,6 | 20 % | 89 |
Remifentanilo | 5 | 1,6 | 30 % | 17 |
Propofol | 20 | 2,2 | 50 % | 40 |
Vd efecto pico = V1 / fracción de la concentración inicial que queda en el momento del pico (por ejemplo, fentanilo: 13 l / 0,17 = 75 l). Fuente: Galeotti2, a partir de Shafer y Gregg31.
El tiempo al pico también define la estrategia de la inducción. En una secuencia rápida conviene que el hipnótico y el opioide tengan su efecto máximo a la vez y en el momento de la laringoscopía: un hipnótico rápido con alfentanilo o remifentanilo coinciden; si se da fentanilo junto con el hipnótico y la succinilcolina, su pico llega después de la intubación, con riesgo de hipertensión en la laringoscopía y de hipotensión un par de minutos más tarde, cuando el estímulo ya pasó2.
11.5 Cálculo de la infusión de mantenimiento
Bases. Para mantener una concentración estable, hay que reponer lo que se elimina. En un modelo de un compartimento, la velocidad de infusión es concentración deseada × depuración. En un modelo de varios compartimentos hay que sumar lo que pasa del compartimento central a los periféricos, que es mucho al principio y disminuye exponencialmente a medida que estos se llenan. Krüger-Thiemer propuso en 1968 el esquema BET: un bolo para llenar el V1, una infusión constante que repone la eliminación y otra, decreciente, que compensa la transferencia a los tejidos2,30:
Velocidad de infusión = Cdeseada × V1 × (k10 + k12·e^(−k21·t) + k13·e^(−k31·t))
Con el tiempo, los términos exponenciales tienden a cero y la infusión se reduce a Cdeseada × V1 × k10 = Cdeseada × depuración. Para el propofol en un adulto de 70 kg (depuración de unos 1,9 l/min según el modelo de Marsh), mantener 3 µg/ml en equilibrio requiere 3 × 1,9 ≈ 5,7 mg/min, es decir, unos 4,9 mg/kg/h; al comienzo, en cambio, se necesita casi el doble. Nadie resuelve esa ecuación durante una anestesia: por eso se usan esquemas escalonados, tablas de velocidad mínima de infusión o bombas TCI que la resuelven cada pocos segundos2,32.
Fórmula de la bomba. Para pasar una dosis a ml/h2:
ml/h = dosis (µg/kg/min) × peso (kg) × 60 / concentración (µg/ml)
ml/h = dosis (mg/kg/h) × peso (kg) / concentración (mg/ml)
Ejemplos para un paciente de 70 kg: propofol al 1 % a 6 mg/kg/h = 6 × 70 / 10 = 42 ml/h; remifentanilo diluido a 50 µg/ml (2 mg en 40 ml) a 0,15 µg/kg/min = 0,15 × 70 × 60 / 50 = 12,6 ml/h; dexmedetomidina a 4 µg/ml (200 µg en 50 ml) a 0,5 µg/kg/h = 0,5 × 70 / 4 ≈ 8,8 ml/h. Muchas bombas actuales hacen el cálculo si se les ingresa el peso, el fármaco, la concentración y la dosis, y algunas permiten programar el bolo y la infusión juntos.
Esquema de Roberts. Es la aplicación práctica del esquema BET para el propofol: bolo de 1 mg/kg, seguido de 10 mg/kg/h durante 10 minutos, 8 mg/kg/h durante los 10 minutos siguientes y 6 mg/kg/h después (en el adulto de 70 kg, unos 70, 55 y 40 ml/h de propofol al 1 %). Con él, Roberts obtuvo una concentración media de propofol de unos 3 µg/ml (3,4 µg/ml en su serie) (figura 16.10)2,29. Es un punto de partida: luego se ajusta la velocidad según la clínica, el EEG procesado y el momento quirúrgico; si la anestesia resulta superficial, se da un bolo pequeño y se aumenta la infusión (un aumento de la infusión sola tarda varios minutos en notarse)2.
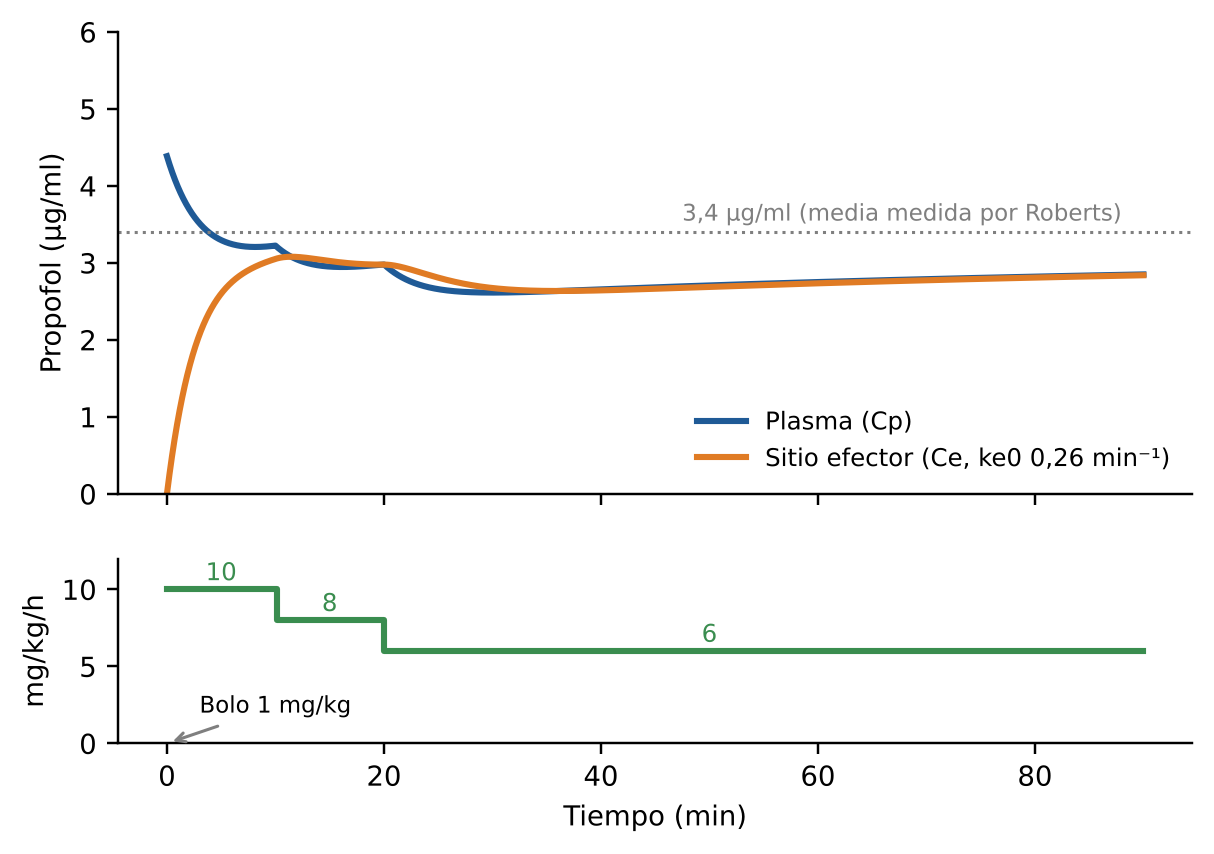
Figura 16.10. Esquema de Roberts para la TIVA manual con propofol en un adulto de 70 kg. Arriba, concentraciones calculadas en el plasma y en el sitio efector; la línea punteada indica la concentración media medida por Roberts. Abajo, la velocidad de infusión. Fuente: simulación original con el modelo de Marsh (ke0 0,26 min⁻¹)9,29.
Tabla 16.12. Esquemas orientativos de infusión de los fármacos de la TIVA en el adulto
Fármaco | Sedación o analgesia: carga | Sedación o analgesia: mantenimiento | Anestesia: carga | Anestesia: mantenimiento |
|---|---|---|---|---|
Propofol | 0,2–0,5 mg/kg | 1–3 mg/kg/h | 1–2 mg/kg | 6–9 mg/kg/h |
Midazolam | 0,015–0,06 mg/kg | 0,25–1 µg/kg/min | 0,1–0,2 mg/kg | 1–2 µg/kg/min |
Ketamina | 0,5–1 mg/kg | 10–20 µg/kg/min | 1,5–2 mg/kg | 25–75 µg/kg/min |
Remifentanilo | — | 0,025–0,15 µg/kg/min | 0,5–1 µg/kg | 0,1–0,5 µg/kg/min |
Alfentanilo | 10–25 µg/kg | 0,25–1 µg/kg/min | 50–150 µg/kg | 0,5–3 µg/kg/min |
Sufentanilo | 0,1–0,5 µg/kg | 0,005–0,01 µg/kg/min | 1–5 µg/kg | 0,01–0,05 µg/kg/min |
Fentanilo | 1–3 µg/kg | 0,01–0,03 µg/kg/min | 5–15 µg/kg | 0,03–0,1 µg/kg/min |
Con propofol en concentraciones hipnóticas, el remifentanilo suele mantenerse en 0,1–0,25 µg/kg/min; la tabla original (adaptada de Miller) indica 0,3–0,5 µg/kg/min. Los opioides se desarrollan en el capítulo 18. Fuente: Galeotti, adaptado de Miller2,13.
11.6 TIVA con otros hipnóticos
Midazolam. Es la única benzodiacepina con un perfil adecuado para infusión continua, por su semivida contextual corta en comparación con las demás y su hidrosolubilidad. Masri propone inducir según la prueba de sensibilidad (0,1–0,2 mg/kg) y mantener concentraciones de 150–250 ng/ml con una infusión de 2 µg/kg/min durante los primeros 90 minutos, 1,5 µg/kg/min hasta la tercera hora y 1 µg/kg/min después; con bomba volumétrica, una solución de 20 mg en 500 ml (40 µg/ml) a 3 ml/kg/h, que se baja a 2 ml/kg/h después de los 90 minutos. Debe acompañarse de un opioide. Para evitar un despertar lento, la infusión se suspende 10–15 minutos antes del final, y no conviene combinarla con un halogenado, que aumenta la afinidad del receptor por la benzodiacepina. Respetadas estas pautas, el flumazenil no suele ser necesario; se reserva para el daño hepático o la hipoproteinemia grave1,6. Sus ventajas son la estabilidad hemodinámica, el bajo costo, la seguridad en la porfiria y en la hipertermia maligna y la posibilidad de revertirla; su desventaja, una recuperación más lenta que con el propofol.
Ketamina. Como hipnótico se usa con una carga de 1,5–2 mg/kg y una infusión de 25–75 µg/kg/min, siempre asociada a una benzodiacepina o al propofol para reducir las reacciones al despertar; con bomba volumétrica, 500 mg en 500 ml (1 mg/ml) a 1 ml/kg/h equivalen a 1 mg/kg/h (unos 17 µg/kg/min). Hoy se usa más como componente analgésico de la TIVA, en dosis subanestésicas (tabla 16.6)1,2,22.
Tiopental. Por su semivida contextual prolongada no es apto para el mantenimiento de la anestesia; su infusión se limita a la terapia intensiva (coma barbitúrico)1.
Dexmedetomidina. No es suficiente como hipnótico único para una anestesia general, pero se usa como adyuvante en las técnicas libres o ahorradoras de opioides y reduce los requerimientos de propofol.
11.7 Goteos y diluciones
Los métodos gravimétricos (micro y macrogoteo) son baratos y siempre están disponibles, pero dependen de la gravedad y fluctúan permanentemente: siempre que se pueda, deben usarse bombas2. Si no hay bomba, conviene conocer las equivalencias:
- 1 ml = 20 macrogotas = 60 microgotas.
- Microgotas por minuto = ml/h (17 ml/h = 17 microgotas/min).
- Macrogotas por minuto × 3 = ml/h.
- Con 500 mg de propofol en 500 ml de solución (1 mg/ml), 1 macrogota/kg/min = 3 mg/kg/h (en 70 kg, 70 gotas/min = 210 ml/h).
La tabla 16.13 muestra diluciones en 500 ml con las que 1 macrogota/kg/min corresponde a una dosis conocida. El propofol solo debe diluirse en dextrosa al 5 % y la mezcla diluida es estable unas 6 horas1,2.
Tabla 16.13. Diluciones en 500 ml para macrogoteo: dosis que corresponde a 1 macrogota/kg/min
Fármaco | Cantidad en 500 ml | Concentración | 1 macrogota/kg/min = |
|---|---|---|---|
Propofol | 500 mg | 1 mg/ml | 3 mg/kg/h (50 µg/kg/min) |
Propofol | 400 mg | 0,8 mg/ml | 2,4 mg/kg/h (40 µg/kg/min) |
Propofol | 300 mg | 0,6 mg/ml | 1,8 mg/kg/h (30 µg/kg/min) |
Propofol | 200 mg | 0,4 mg/ml | 1,2 mg/kg/h (20 µg/kg/min) |
Propofol | 100 mg | 0,2 mg/ml | 0,6 mg/kg/h (10 µg/kg/min) |
Remifentanilo | 5 mg | 10 µg/ml | 0,5 µg/kg/min |
Remifentanilo | 2,5 mg | 5 µg/ml | 0,25 µg/kg/min |
Remifentanilo | 1 mg | 2 µg/ml | 0,1 µg/kg/min |
Midazolam | 20 mg | 40 µg/ml | 2 µg/kg/min |
1 macrogota = 0,05 ml. Fuente: Galeotti2.
11.8 Infusión controlada por objetivo (TCI)
Concepto. Un sistema TCI es una computadora conectada a una bomba de jeringa que contiene el modelo farmacocinético de un fármaco y un algoritmo de infusión de tipo BET. El anestesiólogo no programa una dosis en mg/kg/h, sino una concentración objetivo (diana) en el plasma (Cp) o en el sitio efector (Ce), después de ingresar los datos que pide el modelo (edad, sexo, peso, talla). La bomba calcula cada pocos segundos cuánto fármaco hace falta para alcanzar y mantener esa concentración, teniendo en cuenta lo que se distribuye y lo que se elimina, y muestra en todo momento las concentraciones calculadas y el tiempo estimado hasta una concentración de despertar2,33.
Historia. Krüger-Thiemer describió el esquema BET en 1968, y Schwilden lo aplicó en 1981 a una bomba controlada por computadora30,32. El primer sistema comercial fue el Diprifusor, desarrollado por Kenny en Glasgow y lanzado en 1996, que solo funcionaba con jeringas prellenadas de propofol con un chip y usaba el modelo de Marsh; nunca fue aprobado en los Estados Unidos. Al vencer la patente del propofol aparecieron los sistemas abiertos, que aceptan cualquier jeringa y marca e incluyen varios modelos y fármacos2.
Qué muestra la bomba. La concentración que informa es calculada por el modelo, no medida: es la que tendría en promedio la población en la que se desarrolló el modelo. La concentración real de un paciente puede diferir en un 20–30 % o más. El TCI no es un sistema automático: es el anestesiólogo el que decide subir o bajar el objetivo según la respuesta clínica y el monitor de profundidad2,33.
Plasma o sitio efector. Con un objetivo plasmático, la bomba da un bolo que lleva la Cp al objetivo y luego la mantiene; la Ce sube lentamente y tarda varios minutos en igualarla. Con un objetivo en el sitio efector, la bomba da un bolo mayor que lleva la Cp por encima del objetivo («sobrepaso» controlado), suspende la infusión hasta que la Ce alcanza el objetivo y luego la mantiene: la inducción es más rápida, a costa de un pico plasmático más alto, que en el anciano o el paciente inestable puede producir hipotensión (figura 16.11)31,34. En esos pacientes conviene empezar con objetivos bajos (1–2 µg/ml) e ir subiendo de a 0,5 µg/ml cada 1–2 minutos. Con el modelo de Schnider se recomienda el modo de sitio efector, porque su V1 pequeño hace que el modo plasmático sea muy lento13,33.
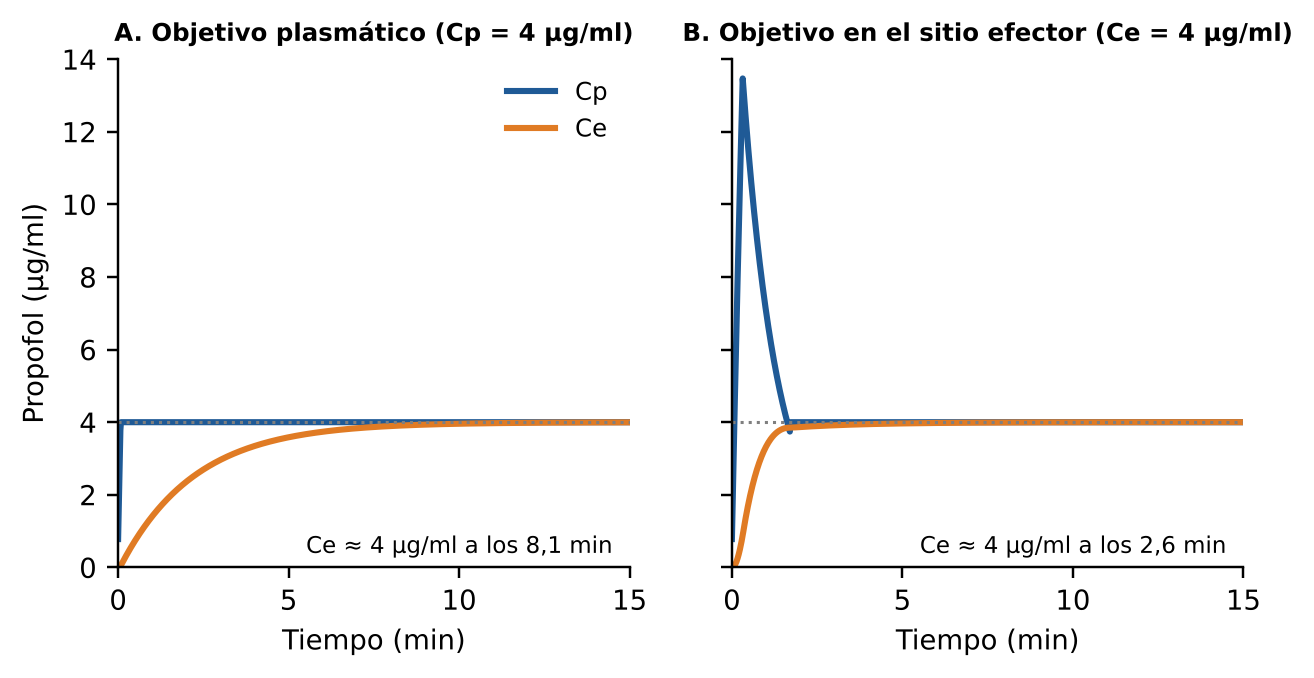
Figura 16.11. TCI de propofol con el modelo de Schnider en un adulto de 70 kg y objetivo de 4 µg/ml. A. Con objetivo plasmático, la concentración en el sitio efector tarda unos 8 minutos en igualar a la plasmática. B. Con objetivo en el sitio efector, la bomba produce un pico plasmático alto y la Ce alcanza el objetivo en menos de 3 minutos. Fuente: simulación original con el modelo de Schnider y un algoritmo de tipo Shafer-Gregg10,31.
Modelos. Cada modelo es un conjunto de parámetros obtenido en una población determinada; hay que usarlo dentro de sus límites (tabla 16.14). Para el propofol, el modelo de Marsh escala todos los volúmenes con el peso total, por lo que en el obeso y en el anciano tiende a dar más fármaco del necesario; el de Schnider tiene un V1 fijo e incorpora la edad, la talla y la masa magra (calculada con la fórmula de James, que da valores absurdos en la obesidad mórbida); el de Eleveld, más reciente, se desarrolló con datos de niños, adultos, ancianos y obesos y sirve como modelo «universal», pero solo está en algunos equipos. Un mismo objetivo con modelos distintos produce dosis distintas, y el «Marsh modificado» usa una ke0 de 1,2 min⁻¹ en lugar de 0,26 min⁻¹: la Ce mostrada depende de la ke0 que use la bomba13,33,35.
Tabla 16.14. Modelos farmacocinéticos más usados en las bombas TCI
Modelo | Fármaco | Datos | Población validada | Comentarios |
|---|---|---|---|---|
Marsh | Propofol | Peso | Adultos (hasta 150 kg) | Volúmenes proporcionales al peso total; Cp (o Ce con ke0 1,2 min⁻¹). Sobredosifica en el obeso y el anciano |
Schnider | Propofol | Edad, sexo, peso, talla | Adultos; IMC < 35 (mujeres) y < 42 (hombres) | V1 fijo (4,27 l); ajusta por edad; usar en modo Ce |
Eleveld | Propofol (y remifentanilo) | Edad, sexo, peso, talla | Niños, adultos, ancianos, obesos | Modelo «universal»; disponible solo en algunos equipos |
Kataria | Propofol | Edad, peso | 3–16 años, 15–61 kg | Pediátrico; modo Cp |
Paedfusor | Propofol | Edad, peso | 1–16 años, 5–61 kg | Pediátrico; modo Cp |
Minto | Remifentanilo | Edad, sexo, peso, talla | Adultos | Usa la masa magra; modo Ce |
IMC, índice de masa corporal. Fuente: guía AAGBI/SIVA13, Absalom y col.33, Galeotti2 y los trabajos originales9,10,12,35–37.
Poblaciones especiales.
- Anciano: menor V1, menor depuración y mayor sensibilidad. Inducción lenta, objetivos menores y escalonados, preferir Schnider o Eleveld4,13.
- Obeso: la inducción se calcula con el peso magro; en la TIVA manual, el mantenimiento con un peso ajustado. Con TCI, usar el modelo dentro de sus límites validados (Eleveld cuando esté disponible) y titular con EEG procesado13.
- Niño: mayor V1 y mayor depuración por kilo, por lo que necesita dosis mayores; usar Kataria, Paedfusor o Eleveld. En menores de 12 años, mantener el propofol en 2,5–4 µg/ml cuando se asocia un opioide evita la acumulación y el despertar prolongado13,36,37.
Nota: es aquí cuando las aplicaciones que tienen cargados todos los modelos, como se mencionó con anterioridad, toman una mayor relevencia.
11.9 Interacción entre el hipnótico y el opioide
El propofol y los opioides actúan en sinergia: la combinación produce un efecto mayor que la suma de sus efectos por separado. Se representa con una isobola, la curva que une todas las combinaciones de dos fármacos que producen el mismo efecto; si la curva es cóncava (por debajo de la línea de aditividad), hay sinergia (figura 16.12)14,38. En la práctica, el opioide reduce mucho la concentración de propofol necesaria para tolerar la laringoscopía y la incisión, y el propofol reduce la de opioide. Vuyk mostró que la combinación óptima —la que asegura una anestesia adecuada con el despertar más rápido— depende del opioide: con el remifentanilo conviene más opioide y menos propofol; con el fentanilo o el sufentanilo, más propofol y menos opioide, porque su semivida contextual es más larga14. Las combinaciones intermedias, en la parte más curva de la isobola, son las que mejor equilibran la estabilidad hemodinámica y la recuperación.
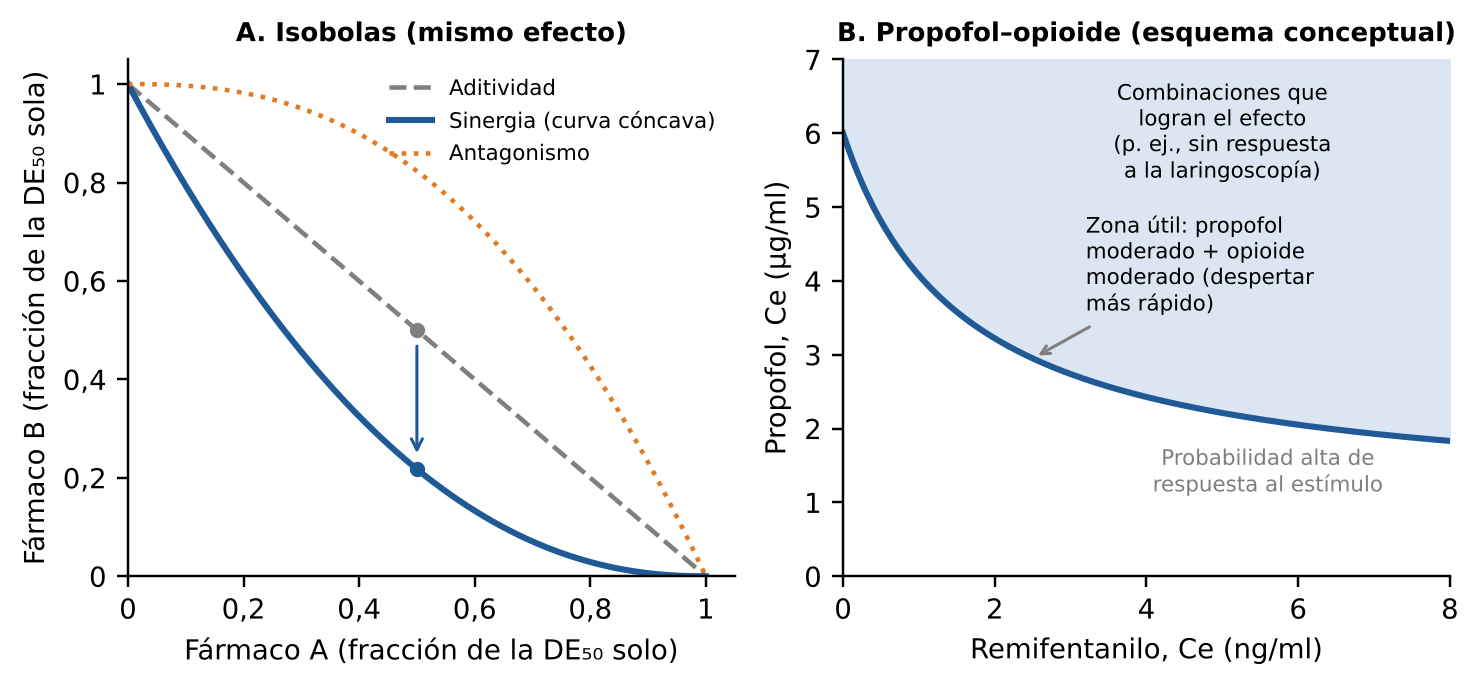
Figura 16.12. A. Isobolas de dos fármacos que producen el mismo efecto: aditividad (recta), sinergia (curva cóncava) y antagonismo. Con sinergia, la mitad de la dosis de cada uno produce el efecto con mucho menos fármaco B (flecha). B. Esquema conceptual de la interacción propofol–remifentanilo: por encima de la curva, las combinaciones que suprimen la respuesta a un estímulo. Fuente: esquemas originales (concepto de Vuyk y de Bouillon)14,38; la curva B es ilustrativa, no un modelo ajustado.
El mismo principio explica la coinducción: dar una dosis pequeña de midazolam (o de otro hipnótico) antes del propofol reduce la dosis de propofol necesaria y sus efectos adversos, con una inducción más estable y con amnesia6.
11.10 Profundidad anestésica y seguridad
Como no se puede medir la concentración de propofol en el aire espirado, la profundidad se vigila con la clínica y, cuando se usan relajantes musculares, con un monitor de EEG procesado, que la guía AAGBI/SIVA recomienda en esa situación desde antes de dar el relajante hasta el final; el índice no reemplaza mirar la señal cruda, la calidad de la señal y la actividad muscular (capítulo 8)13. Recordar que la ketamina eleva los índices y que el óxido nitroso y la dexmedetomidina los modifican de forma particular.
La mayoría de los despertares intraoperatorios con TIVA se deben a fallas en la administración. La tabla 16.15 resume las recomendaciones de seguridad13,28.
Tabla 16.15. Seguridad de la TIVA: lista de verificación
Momento | Qué controlar |
|---|---|
Preparación | Una sola concentración estandarizada de cada fármaco en el servicio (p. ej., propofol al 1 % sin diluir); jeringas rotuladas; bombas con alarmas audibles activadas y sin pasar automáticamente a «mantener vena abierta»; programar la bomba después de colocar la jeringa; verificar el modelo, los datos del paciente y la concentración cargada |
Acceso y tubuladuras | Vía exclusiva o con la conexión lo más cerca posible del paciente (poco espacio muerto); conectores Luer-lock; válvula antisifón en la línea del fármaco y válvula antirreflujo en la de los líquidos; equipos diseñados para TIVA; cánula visible durante toda la cirugía |
Durante la anestesia | Comprobar periódicamente que la infusión avanza (volumen infundido acorde con lo programado) y que la vía no está infiltrada; EEG procesado si hay relajante; anticipar el cambio de jeringa; cuidado en los traslados y en los cambios de posición |
Transiciones | Inducción inhalatoria que pasa a TIVA o TIVA en el traslado: asegurar que el hipnótico llegue antes de que el inhalatorio se elimine |
Final | Planificar la analgesia postoperatoria antes de suspender el remifentanilo; al terminar, lavar la vía para que no queden restos de fármaco que se inyecten luego en la sala de recuperación |
Fuente: guía AAGBI/SIVA 201913 y NAP528.
11.11 El final de la TIVA
El despertar depende de la semivida sensible al contexto (o mejor, del tiempo de decremento) de cada fármaco y de la concentración a la que se llevó al paciente. Con propofol y remifentanilo, ambos pueden suspenderse cerca del final de la cirugía; con fármacos de semivida contextual más larga, hay que suspenderlos antes (el midazolam, 10–15 minutos antes; el fentanilo en infusión, bastante antes según la duración). Las bombas TCI estiman el tiempo hasta una concentración de despertar, que conviene registrar de cada paciente durante la inducción: en general, la concentración a la que el paciente perdió la conciencia es cercana a aquella en la que la recuperará2,6. Como el remifentanilo deja de actuar en minutos, la analgesia postoperatoria (opioide de acción más larga, analgésicos no opioides, anestesia regional) debe instaurarse antes de suspenderlo; las dosis altas de remifentanilo se asociaron a hiperalgesia postoperatoria (capítulo 18).
11.12 Ejemplo práctico: TIVA manual con propofol y remifentanilo
Adulto de 70 kg, 45 años, ASA II, para una colecistectomía laparoscópica, con bombas de jeringa sin modo TCI:
- Preparar propofol al 1 % sin diluir en jeringa de 50 ml y remifentanilo a 50 µg/ml (2 mg en 40 ml), rotulados; conectar ambos con válvula antisifón a una vía exclusiva, visible, con válvula antirreflujo en la línea de líquidos. Colocar el monitor de EEG procesado.
- Iniciar el remifentanilo a 0,2–0,25 µg/kg/min (≈ 17–21 ml/h) 2–3 minutos antes de la inducción, o dar un bolo lento de 0,5–1 µg/kg.
- Propofol: bolo de 1–1,5 mg/kg (70–100 mg), titulado, y comenzar el esquema de Roberts: 70 ml/h durante 10 minutos, 55 ml/h durante 10 minutos y 40 ml/h después.
- Relajante muscular e intubación con el pico del opioide.
- Mantenimiento: ajustar el propofol (4–9 mg/kg/h) según el EEG procesado y el remifentanilo (0,1–0,3 µg/kg/min) según la respuesta hemodinámica al estímulo; anticipar los estímulos intensos (neumoperitoneo, tracción) y reducir en los periodos sin estímulo.
- Antes del final: dar la analgesia postoperatoria (por ejemplo, morfina o un opioide de acción intermedia, analgésicos no opioides, infiltración de los puertos) y la profilaxis antiemética que corresponda.
- Al cierre de piel: bajar el propofol y suspender ambas infusiones al terminar; lavar la vía. El despertar suele ocurrir a los 5–15 minutos.
Si se dispone de TCI, el esquema equivalente sería un objetivo de propofol en el sitio efector de 3–4 µg/ml (Schnider), ajustado luego entre 2,5 y 4 µg/ml, y de remifentanilo de 3–6 ng/ml (Minto)13.
Perlas clínicas
- El paciente despierta de un bolo de propofol, tiopental o etomidato por redistribución, no por metabolismo: después de una infusión, la historia es otra.
- En el shock, todo inductor «sobra»: reducir la dosis, inyectar lento, esperar el tiempo al pico (la circulación es lenta) y tener el vasopresor cargado.
- La ketamina sostiene la presión gracias al simpático del paciente; si el simpático está agotado, también deprime el miocardio.
- El etomidato no atenúa la respuesta a la laringoscopía: necesita un opioide. Una sola dosis es aceptable en el crítico; las infusiones, no.
- La alergia al huevo o a la soja no contraindica el propofol.
- Propofol abierto: 6 horas. Rotular la jeringa con fecha y hora y cargarlo con técnica aséptica.
- Ante una bradicardia refractaria con acidosis en un paciente que lleva días con propofol, pensar en el síndrome de infusión y suspenderlo.
- El tiopental precipita con los relajantes: lavar la vía entre ambos.
- Con el midazolam, esperar 4–5 minutos antes de repetir la dosis: su pico de efecto es más lento que el del propofol.
- El flumazenil dura menos que todas las benzodiacepinas: vigilar la resedación.
- La dexmedetomidina seda sin deprimir la respiración y el paciente se despierta al hablarle: ideal para la intubación con fibroscopio despierto.
- El índice biespectral sube con la ketamina aunque el paciente esté anestesiado.
- Esquema de Roberts: 1 mg/kg y luego 10–8–6 mg/kg/h; en 70 kg con propofol al 1 %, 70–55–40 ml/h.
- Microgotas por minuto = ml/h; macrogotas por minuto × 3 = ml/h.
- TIVA con relajante = monitor de EEG procesado y vía venosa a la vista.
- El número que muestra una bomba TCI es una predicción del modelo, no una medición.
Errores frecuentes
- Calcular la inducción del obeso con el peso total y la del anciano con la dosis del adulto joven.
- Repetir el bolo de un hipnótico antes de que el anterior llegue a su pico de efecto, sobre todo en el paciente con bajo gasto.
- Confundir unidades: mg/kg/h con mg/kg/min (un error de 60 veces) o mg con µg (de 1000 veces).
- Dejar una jeringa de propofol abierta de un paciente a otro o durante horas.
- Usar etomidato en infusión o en dosis repetidas.
- Usar ketamina sin una benzodiacepina o propofol en un adulto y atribuir luego la agitación al «despertar difícil».
- Revertir con flumazenil a un paciente que toma benzodiacepinas por epilepsia.
- Dar de alta a un paciente ambulatorio poco después de revertirlo con flumazenil.
- Inducir con bolos intermitentes de propofol y no empezar la infusión a tiempo: la concentración cae entre el bolo y la laringoscopía.
- Hacer una TIVA con relajante sin monitor de profundidad, con la vía venosa debajo de los campos y sin válvulas antirreflujo.
- Hacer tiva sin un control permanente del tiempo de vida medio de relajación del paciente, al no tener el efecto muscular del agente inhalatorio, la relajación muscular si es necesaria para la cirugía, es mandatoria hacerla.
- Suspender el remifentanilo sin haber instaurado antes la analgesia postoperatoria.
- Usar el modelo de Marsh con el peso total en un obeso mórbido, o un modelo de adultos en un niño. Elevel sería un modelo para todos los pacientes.
Preguntas de repaso
- ¿Por qué un paciente despierta a los 5–10 minutos de un bolo de tiopental si su semivida de eliminación es de unas 11 horas?
Respuesta: Porque el fin del efecto de un bolo se debe a la redistribución: el fármaco pasa del grupo rico en vasos (cerebro) al músculo, la concentración plasmática cae por debajo de la cerebral y el fármaco sale del cerebro. Casi toda la dosis sigue en el cuerpo; por eso las dosis repetidas o las infusiones producen una sedación prolongada.
- ¿Qué es la semivida sensible al contexto y por qué el propofol es mejor que el tiopental para la TIVA?
Respuesta: Es el tiempo que tarda la concentración plasmática en caer un 50 % al suspender una infusión que mantenía una concentración constante, en función de la duración de esa infusión. La del propofol se mantiene por debajo de 40 minutos aun tras 8 horas, porque el fármaco que vuelve de los tejidos se elimina rápido; la del tiopental crece mucho con la duración (unos 80 minutos tras 2 horas).
- Una paciente de 30 años refiere alergia al huevo. ¿Puede recibir propofol?
Respuesta: Sí. La lecitina del propofol proviene de la yema y los alérgenos del huevo están sobre todo en la clara; los estudios en adultos alérgicos al huevo, a la soja o al maní no mostraron reacciones, y hoy esas alergias no se consideran una contraindicación.
- Paciente de 25 años con politraumatismo, PA 75/40 mmHg y FC 135 lpm, que requiere intubación urgente. ¿Qué inductor elegiría y cómo lo administraría?
Respuesta: Etomidato (0,2–0,3 mg/kg) o ketamina (0,5–1 mg/kg), en dosis reducidas, con un opioide en dosis bajas, vasopresor preparado y expansión en curso. En el ensayo RSI la mortalidad fue similar con ambos, pero la ketamina produjo más colapso cardiovascular. Evitar el propofol o el tiopental en dosis plenas y esperar el pico de efecto, que se demora en el bajo gasto.
- ¿Por qué el etomidato puede producir insuficiencia suprarrenal y cuánto dura el efecto?
Respuesta: Porque inhibe de forma reversible la 11β-hidroxilasa, que convierte el 11-desoxicortisol en cortisol (y participa en la síntesis de aldosterona). La inhibición aparece con concentraciones muy inferiores a las hipnóticas, de modo que ocurre aun con una dosis única, y dura hasta 24 horas.
- Un paciente recibió midazolam y fentanilo para una endoscopía y está hipoventilando. ¿Cómo usaría el flumazenil y qué precauciones tomaría?
Respuesta: Primero, soporte ventilatorio (estímulo, vía aérea, oxígeno, ventilación) y considerar la naloxona para el opioide, ya que el flumazenil no revierte la depresión por opioides. Flumazenil 0,2 mg IV en 15 segundos y luego 0,1 mg cada 60 segundos hasta 1 mg. Vigilar la resedación (dura menos que el midazolam) y evitarlo en epilépticos o consumidores crónicos de benzodiacepinas.
- ¿Por qué la ketamina puede producir hipotensión en un paciente con shock séptico prolongado?
Respuesta: Porque su efecto cardiovascular estimulante depende de la liberación de catecolaminas endógenas y de la inhibición de su recaptación; tiene además un efecto depresor miocárdico directo, que queda al descubierto cuando las catecolaminas están agotadas.
- Describa el mecanismo de la sedación por dexmedetomidina y explique por qué el paciente puede despertarse con un estímulo.
Respuesta: Inhibe por receptores α₂A las neuronas noradrenérgicas del locus coeruleus; así se desinhibe el núcleo preóptico ventrolateral, que libera GABA y galanina sobre el núcleo tuberomamilar y reduce la histamina cortical. Usa la vía endógena del sueño no REM, por lo que la sedación se parece al sueño natural, del que se puede despertar.
- Calcule las velocidades de infusión (ml/h) del esquema de Roberts con propofol al 1 % para un paciente de 80 kg.
Respuesta: Bolo de 80 mg (1 mg/kg). Luego 10 mg/kg/h = 800 mg/h = 80 ml/h durante 10 minutos; 8 mg/kg/h = 64 ml/h durante 10 minutos; y 6 mg/kg/h = 48 ml/h después, ajustando según la clínica.
- Se quiere un pico de fentanilo en el sitio efector de 3 ng/ml. ¿Qué dosis daría y por qué no se calcula con el V1?
Respuesta: Dosis = concentración × Vd efecto pico = 3 ng/ml × 75 l = 225 µg. Con el V1 (13 l) se calcularían 39 µg, demasiado poco, porque la concentración plasmática cae por redistribución antes de que el sitio efector se equilibre; con el Vdss (360 l) se darían 1080 µg, demasiado.
- No hay bomba disponible. Se diluyen 500 mg de propofol en 500 ml de dextrosa al 5 %. ¿Cuántas macrogotas por minuto necesita un paciente de 60 kg para recibir 6 mg/kg/h?
Respuesta: Con 1 mg/ml, 1 macrogota/kg/min = 3 mg/kg/h; para 6 mg/kg/h hacen falta 2 macrogotas/kg/min = 120 macrogotas/min (360 ml/h). Es un volumen alto y un método impreciso: conviene una dilución más concentrada o, mejor, una bomba.
- ¿Qué diferencia hay entre programar una TCI de propofol con objetivo plasmático y con objetivo en el sitio efector? ¿Cuándo preferiría cada uno?
Respuesta: Con objetivo plasmático, la bomba lleva la Cp al objetivo y la Ce la alcanza lentamente (varios minutos). Con objetivo en el sitio efector, la bomba da un bolo mayor que eleva la Cp por encima del objetivo para que la Ce llegue rápido. El modo de sitio efector da inducciones más rápidas y es el recomendado con Schnider; en el anciano o inestable se usa con objetivos bajos y escalonados, o se prefiere el modo plasmático, para evitar el pico y la hipotensión.
- ¿Qué medidas reducen el riesgo de despertar intraoperatorio durante una TIVA con relajante muscular?
Respuesta: Monitor de EEG procesado desde antes del relajante; vía exclusiva y visible con válvulas antisifón y antirreflujo; bombas con alarmas; concentraciones estandarizadas y jeringas rotuladas; comprobar que la infusión avanza; anticipar el recambio de jeringas; y cuidado especial en las transiciones (traslados, paso de inhalatorio a TIVA).
- ¿Por qué no conviene combinar una infusión de midazolam con un halogenado al final de una anestesia?
Respuesta: Porque los halogenados aumentan la afinidad del receptor GABA-A por las benzodiacepinas y prolongan su efecto: el despertar se demora. Además, el midazolam reduce la CAM de los halogenados en un 30–40 %.
Referencias
- Masri JL. Inductores endovenosos. Material de Farmacología del posgrado universitario de Anestesiología (UBA/AAARBA). Buenos Aires; 2025.
- Galeotti G. Dosificación en anestesia IV: cálculo de perfusiones en TIVA. Córdoba: Hospital Privado de Córdoba; s. f.
- Servicio de Anestesiología, Hospital Pablo Soria. Clase de la residencia «Anestesia intravenosa» (incluye el cuadro comparativo de fármacos). San Salvador de Jujuy; 2024.
- Vuyk J, Sitsen E, Reekers M. Intravenous anesthetics. En: Gropper MA, et al., editores. Miller's Anesthesia. 9.ª ed. Filadelfia: Elsevier; 2020. cap. 23.
- Lee JS, Solt K. Anestésicos intravenosos e inhalados. En: Pino RM, editor. Manual de anestesia clínica. Procedimientos del Massachusetts General Hospital. 9.ª ed. Barcelona: Wolters Kluwer; 2017. p. 162–172.
- Masri JL. Benzodiacepinas y flumazenil. Material de Farmacología del posgrado universitario de Anestesiología (UBA/AAARBA). Buenos Aires; 2025.
- Price HL. A dynamic concept of the distribution of thiopental in the human body. Anesthesiology. 1960;21:40–45.
- Hughes MA, Glass PSA, Jacobs JR. Context-sensitive half-time in multicompartment pharmacokinetic models for intravenous anesthetic drugs. Anesthesiology. 1992;76(3):334–341.
- Marsh B, White M, Morton N, Kenny GNC. Pharmacokinetic model driven infusion of propofol in children. Br J Anaesth. 1991;67(1):41–48.
- Schnider TW, Minto CF, Gambus PL, et al. The influence of method of administration and covariates on the pharmacokinetics of propofol in adult volunteers. Anesthesiology. 1998;88(5):1170–1182.
- Shafer SL, Varvel JR, Aziz N, Scott JC. Pharmacokinetics of fentanyl administered by computer-controlled infusion pump. Anesthesiology. 1990;73(6):1091–1102.
- Minto CF, Schnider TW, Egan TD, et al. Influence of age and gender on the pharmacokinetics and pharmacodynamics of remifentanil. I. Model development. Anesthesiology. 1997;86(1):10–23.
- Nimmo AF, Absalom AR, Bagshaw O, et al. Guidelines for the safe practice of total intravenous anaesthesia (TIVA): joint guidelines from the Association of Anaesthetists and the Society for Intravenous Anaesthesia. Anaesthesia. 2019;74(2):211–224.
- Vuyk J, Mertens MJ, Olofsen E, Burm AGL, Bovill JG. Propofol anesthesia and rational opioid selection: determination of optimal EC50–EC95 propofol–opioid concentrations that assure adequate anesthesia and a rapid return of consciousness. Anesthesiology. 1997;87(6):1549–1562.
- Asserhøj LL, Mosbech H, Krøigaard M, Garvey LH. No evidence for contraindications to the use of propofol in adults allergic to egg, soy or peanut. Br J Anaesth. 2016;116(1):77–82.
- Hemphill S, McMenamin L, Bellamy MC, Hopkins PM. Propofol infusion syndrome: a structured literature review and analysis of published case reports. Br J Anaesth. 2019;122(4):448–459.
- Kilpatrick GJ. Remimazolam: non-clinical and clinical profile of a new sedative/anesthetic agent. Front Pharmacol. 2021;12:690875.
- Rex DK, Bhandari R, Desta T, et al. A phase III study evaluating the efficacy and safety of remimazolam (CNS 7056) compared with placebo and midazolam in patients undergoing colonoscopy. Gastrointest Endosc. 2018;88(3):427–437.
- Jabre P, Combes X, Lapostolle F, et al. Etomidate versus ketamine for rapid sequence intubation in acutely ill patients: a multicentre randomised controlled trial. Lancet. 2009;374(9686):293–300.
- Casey JD, Seitz KP, Driver BE, et al. Ketamine or etomidate for tracheal intubation of critically ill adults. N Engl J Med. 2025 (publicado en línea el 9 de diciembre). doi:10.1056/NEJMoa2511420.
- Cohen L, Athaide V, Wickham ME, Doyle-Waters MM, Rose NGW, Hohl CM. The effect of ketamine on intracranial and cerebral perfusion pressure and health outcomes: a systematic review. Ann Emerg Med. 2015;65(1):43–51.
- Schwenk ES, Viscusi ER, Buvanendran A, et al. Consensus guidelines on the use of intravenous ketamine infusions for acute pain management from the American Society of Regional Anesthesia and Pain Medicine, the American Academy of Pain Medicine, and the American Society of Anesthesiologists. Reg Anesth Pain Med. 2018;43(5):456–466.
- Weerink MAS, Struys MMRF, Hannivoort LN, Barends CRM, Absalom AR, Colin P. Clinical pharmacokinetics and pharmacodynamics of dexmedetomidine. Clin Pharmacokinet. 2017;56(8):893–913.
- Nelson LE, Lu J, Guo T, Saper CB, Franks NP, Maze M. The α2-adrenoceptor agonist dexmedetomidine converges on an endogenous sleep-promoting pathway to exert its sedative effects. Anesthesiology. 2003;98(2):428–436.
- Gan TJ, Belani KG, Bergese S, et al. Fourth consensus guidelines for the management of postoperative nausea and vomiting. Anesth Analg. 2020;131(2):411–448.
- Flood P, Coates KM. Droperidol inhibits GABA(A) and neuronal nicotinic receptor activation. Anesthesiology. 2002;96(4):987–993.
- Apfel CC, Korttila K, Abdalla M, et al. A factorial trial of six interventions for the prevention of postoperative nausea and vomiting. N Engl J Med. 2004;350(24):2441–2451.
- Pandit JJ, Andrade J, Bogod DG, et al. 5th National Audit Project (NAP5) on accidental awareness during general anaesthesia: summary of main findings and risk factors. Br J Anaesth. 2014;113(4):549–559.
- Roberts FL, Dixon J, Lewis GTR, Tackley RM, Prys-Roberts C. Induction and maintenance of propofol anaesthesia: a manual infusion scheme. Anaesthesia. 1988;43(Suppl):14–17.
- Krüger-Thiemer E. Continuous intravenous infusion and multicompartment accumulation. Eur J Pharmacol. 1968;4(3):317–324.
- Shafer SL, Gregg KM. Algorithms to rapidly achieve and maintain stable drug concentrations at the site of drug effect with a computer-controlled infusion pump. J Pharmacokinet Biopharm. 1992;20(2):147–169.
- Schwilden H. A general method for calculating the dosage scheme in linear pharmacokinetics. Eur J Clin Pharmacol. 1981;20(5):379–386.
- Absalom AR, Mani V, De Smet T, Struys MMRF. Pharmacokinetic models for propofol: defining and illuminating the devil in the detail. Br J Anaesth. 2009;103(1):26–37.
- Struys MMRF, De Smet T, Depoorter B, et al. Comparison of plasma compartment versus two methods for effect compartment-controlled target-controlled infusion for propofol. Anesthesiology. 2000;92(2):399–406.
- Eleveld DJ, Colin P, Absalom AR, Struys MMRF. Pharmacokinetic–pharmacodynamic model for propofol for broad application in anaesthesia and sedation. Br J Anaesth. 2018;120(5):942–959.
- Kataria BK, Ved SA, Nicodemus HF, et al. The pharmacokinetics of propofol in children using three different data analysis approaches. Anesthesiology. 1994;80(1):104–122.
- Absalom A, Amutike D, Lal A, White M, Kenny GNC. Accuracy of the «Paedfusor» in children undergoing cardiac surgery or catheterization. Br J Anaesth. 2003;91(4):507–513.
- Bouillon TW, Bruhn J, Radulescu L, et al. Pharmacodynamic interaction between propofol and remifentanil regarding hypnosis, tolerance of laryngoscopy, bispectral index, and electroencephalographic approximate entropy. Anesthesiology. 2004;100(6):1353–1372.